首页
>
资讯
>
国内药政每周导读:放射性体内诊断、治疗药物非临床研究技术指南问答,新生抗原药品关键问题的技术考虑
出自识林
国内药政每周导读:放射性体内诊断、治疗药物非临床研究技术指南问答,新生抗原药品关键问题的技术考虑
2026-11-02
【非临床与临床研究】
10.26,【CDE】关于公开征求《〈放射性体内诊断药物非临床研究技术指导原则〉问答文件(征求意见稿)》《〈放射性治疗药物非临床研究技术指导原则〉问答文件(征求意见稿)》意见的通知
征求截至11月26日。
《〈放射性治疗药物非临床研究技术指导原则〉问答文件(征求意见稿)》
本问答文件根据问题出处进行相应的分类,主要涉及受试物、一般毒理学 、其他安全性试验、代谢产物等 9 个问题。
受试物方面,对受试物为冷药时,冷药应选择何种形式进行了说明。一般毒理学方面共有 6 个问题,包括:对“已有人用经验的核素”和“全新核素”进行了界定,提出了热药更长周期一般毒理学试验的豁免条件,3 个月重复给药毒性 试验的阶段性要求,冷药一般毒理学试验选择几种动物种属的原则,豁免冷药更长周期的一般毒理学试验的满足条件数量,迟发放射性毒性试验的观察期。其他安全性试验方面,对制剂安全试验的受试物形式、仿制药 是否需要参比制剂 的问题进一步进行了明确。代谢产物方面,对放射性治疗药物发现人特有代谢产物或高比例代谢产物后的一般考虑进行了阐述。
建议重点关注以下几方面内容:热药更长周期的一般毒理学试验的豁免条件、冷药一般毒理学试验选择几种动物种属的原则是否具有科学合理性。
《〈放射性体内诊断药物非临床研究技术指导原则〉问答文件(征求意见稿)》
本问答文件根据问题出处进行相应的分类,主要涉及受试物、药代 /毒代动力学 、安全药理学 、单次给药 毒性试验、遗传毒性 试验、制剂安全性试验等13个问题。
受试物方面,对受试物为冷药时,应选择何种形式进行了说明;对“已有临床使用经验的核素”和“全新核素”进行了说明。同时对以下试验的原则进行了解答:药代动力学和毒代动力学样本检测过程中的问题、安全药理学试验如何开展(受试物、与一般毒理学试验结合开展)、单次给药毒性试验中低剂量的具体内容、热药单次给药毒性试验的豁免条件、无临床使用经验全新核素产品重复给药毒性 试验是否必须选用热药、非放射性组分为新结构化合物拟用于晚期肿瘤时遗传毒性试验如何开展。对制剂安全试验的受试物形式、仿制药是否需要参比制剂的问题进一步进行了明确。代谢产物方面,对放射性诊断药物发现人特有代谢产物或高比例代谢产物后的一般考虑进行了阐述,并对后续CMC 发生变更 后的非临床桥接试验原则问题做了解答。
建议重点关注以下几方面内容:热药一般毒理学试验的豁免条件是否科学合理,一般毒理学试验选择几种动物种属的原则是否阐述清晰等。
【药学研究】
10.30,【CDE】关于公开征求《新生抗原药品关键问题的技术考虑(征求意见稿)》意见的通知
征求截至11月30日。新生抗原(Neoantigens)是由肿瘤细胞内非同义基因突变、基因重排、翻译后异常修饰等产生的一种特殊的肿瘤特异性抗原,可被主要组织相容性复合体(MHC)分子加工和递呈给 T 细胞,从而激发机体特异性免疫应答。因其仅在肿瘤细胞中表达,具有较强的肿瘤细胞靶向性和免疫原性 ,被认为是肿瘤免疫治疗的理想靶点。
文件包括概述和常见问题与技术要求两部分。概述部分介绍了新生抗原的定义和特点、新生抗原药品的主要技术路线,以及本技术要求的制定背景和定位。常见问题与技术要求部分,按照新生抗原药品研发 流程,围绕样本采集及处理、测序及质控要求、新生抗原筛选与鉴定、算法验证及性能评估、数据库与软件/算法变更 5 个方面,以问答形式阐述了 17 个常见问题的技术考虑。各主要方面内容如下:
(一)样本采集及处理方面(3 个问题)。明确了生物样本 采集应遵循的法规要求及样本采集、运输、接收和处理全流程的标准化与可追溯 要求;针对肿瘤异质性 较高的样本,提出多点采样、多区域取样及相应的异质性控制策略 ;明确了肿瘤组织样本的肿瘤纯度建议,及低纯度样本的质控 考虑。
(二)测序及质控要求方面(5 个问题)。明确了测序样本制备的一般考虑及 FFPE 样本提取前的处理要求;提出了文库制备及质控要求,强调覆盖采集、提取、建库、测序全过程的样本标识 与防混淆 措施;明确了 WES 测序数据质控要求及三代测序关注点;提出了原始测序数据的质控与预处理要求;对测序机构的资质要求提出了一般考虑。
(三)新生抗原筛选与鉴定方面(6 个问题)。明确了新生抗原筛选与鉴定核心模块的设置、功能及质控要求;提出了突变召出与过滤策略的技术考虑,强调以患者自身配对正常对照样本作为胚系变异过滤的主要依据;明确了 HLA 分型的一般考虑及对 HLA-I 杂合性缺失影响的关注;提出了新生抗原表位预测的一般考虑;明确了候选抗原优先排序标准及针对候选序列潜在安全性风险的负面筛选策略。
(四)算法验证及性能评估方面(2 个问题)。明确了使用公开软件/算法的一般考虑,强调算法性能评估应基于独立于模型训练、调参和优化过程的数据集开展;提出了新生抗原预测算法性能验证的一般要求,明确应包括各模块的单元测试和整体流程的端到端测试,并鼓励结合干实验与湿实验开展算法性能评估。
(五)数据库与软件/算法变更方面(2 个问题)。明确了数据库选择及版本管理的一般考虑,强调用于支持申报的数据库版本应在分析流程建立时予以锁定,变更后需开展变更前后的可比性 评估;提出了软件/算法变更分级管理要求,将预测算法变更分为实质性变更和非实质性变更两类,并明确了实质性变更的可比性研究及安全性评估要求。
【新药批准和报产】
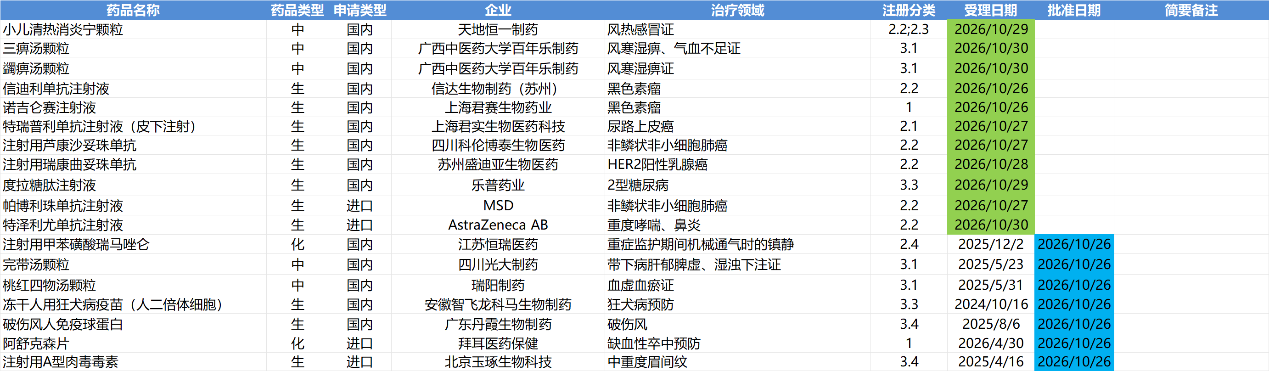
10.26-11.1,NMPA发布7个新药批准,CDE受理11个新药上市申请
注:仅列出新药(包括改良型新药 )的上市申请和批准上市信息。在“以临床价值为导向”的背景下,申请上市以及获批的品种,其适应症 、临床研究 策略、注册路径,都值得业界关注和分析。
识林® 版权所有,未经许可不得转载。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
非临床研究部(药理毒理):必读。依据本文微剂量定义及豁免条件,优化单次给药毒性试验设计,合理选择冷药或热药开展安全药理学及制剂安全性试验。 注册事务部:必读。掌握问答文件对指导原则的细化解释,在IND申报资料中准确体现非临床研究策略的合规性。 医学部:必读。理解热药豁免条件中人体靶点表达信息及临床使用经验的定义,为早期临床开发提供支持。 CMC/药学部门:建议阅读。关注CMC变更后非临床桥接试验的触发条件,与毒理研究样品变更评估衔接。 以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
注册(必读) :依据本文更新非临床研究计划,在申报资料中准确引用问答内容,特别是核素分类界定和豁免条件的论证。非临床研究/毒理(必读) :根据本文调整试验设计,包括冷药形式选择、动物种属数量、3个月重复给药毒性试验的时间节点安排,以及迟发放射性毒性观察周期的计算。医学/临床(必读) :关注3个月重复给药毒性试验与III期临床试验的衔接,确保临床试验启动前满足监管要求。研发/CMC(建议阅读) :理解冷药和热药在非临床研究中的不同用途,为制剂安全性试验提供符合要求的受试物。以上仅为部分要点,请阅读原文,深入理解监管要求。