|
首页
>
资讯
>
GRx+Biosims 2026:FDA 员谈仿制药审评、上市后变更与质量合规
出自识林
GRx+Biosims 2026:FDA 员谈仿制药审评、上市后变更与质量合规
2026-11-07
11月2日,美国普享药协会(Association for Accessible Medicines,AAM)举办的GRx+Biosims 2026会议开幕。据前FDA仿制药办公室代理副主任Bob Pollock的会议报道,FDA在会上公布了2026财年简化新药申请(ANDA)批准及暂定批准数目,并介绍了部分上市后补充申请处理流程的调整。
本次会议还涉及人工智能与自动化在监管中的应用、生物类似药精简开发与ICH M18、复杂仿制药及长效注射剂的生物等效性评价、GDUFA IV与BsUFA IV进展,以及检查与远程评估等议题。感兴趣读者可点击查看会议资料。
2026财年FDA批准952项仿制药
FDA仿制药办公室(OGD)代理主任Darby Kozak介绍,2026财年OGD批准或暂定批准了952项ANDA,其中包括107项首仿药、139项竞争性仿制药疗法产品和121项复杂仿制药。
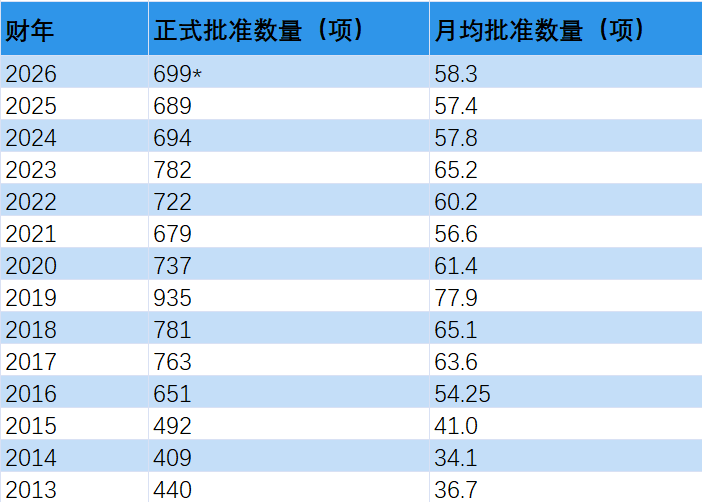
Pollock指出,这是OGD连续第二年在GRx+Biosims会议上合并公布批准和暂定批准数量。据其汇总,2026财年(2025年10月1日至2026年9月30日)ANDA正式批准数为699项,月均58.3项,与前两个财年接近。
Pollock指出,Kozak未解释OGD过去三年的批准产出为何趋于平稳,而外界无法充分了解影响这些数字的因素,只能推测其原因。据Pollock统计,2027财年首月(2026年10月)OGD正式批准43项、暂定批准8项。
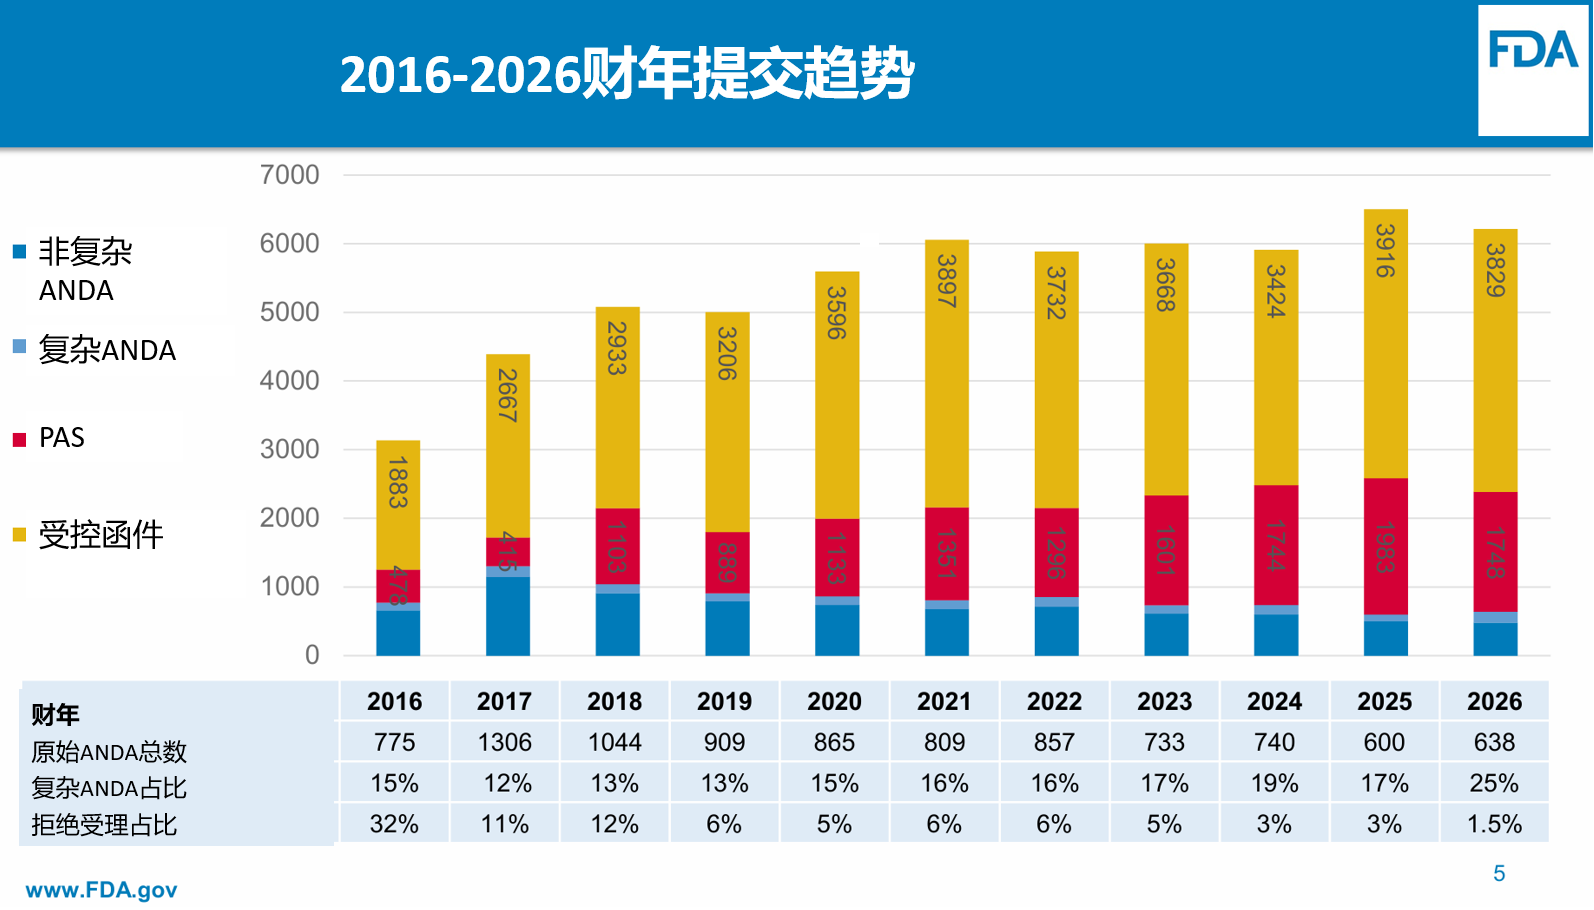
Kozak展示的数据显示,新ANDA提交量在过去几年呈下降趋势,补充申请和受控函件提交仍较活跃。Pollock特别提到,复杂ANDA的提交数量值得关注。图表显示,2026财年OGD收到638项ANDA。他对此评论道:“如果这一数据属实,就意味着OGD仅在9月便收到了116项ANDA。”此外,自2025财年第二季度以来,超过目标日期60天的仿制药产品数量逐季下降。
OGD还发布了480份新增或修订的产品特定指南(PSG),举办了10场公开研讨会,参加人数超过1.7万人。Kozak介绍了OGD正在推进的8项新科学举措。其中,17份多肽产品PSG经修订后,允许使用非临床方法,支持拟申报仿制多肽与参比制剂的比较,涵盖重组、合成或半合成多肽。修订后的体外研究和表征方法可支持拟申报产品预期具有与参比制剂相同临床效果和安全性特征的结论。
Kozak列举的首次批准产品包括结合雌激素(Premarin)、二丙酸倍氯米松定量吸入剂(Qvar)及达格列净(Farxiga)的仿制药。他还介绍了OGD在预防新增药品短缺方面的成效,表示2025年仅发生4起新增药品短缺。
此外,Kozak介绍了Q1/Q2相关立法的通过。该立法赋予FDA新的权限:对于法规要求与参比制剂定性(Q1)和定量(Q2)相同的产品,FDA可以向仿制药申请人提供更多信息,说明拟申报仿制药的处方可能在哪些方面与参比制剂的定性或定量组成不一致。
FDA前局长Marty Makary则在会上表示,FDA将发布有关生物类似药比较疗效研究要求的新指南,并推进普遍适用的可互换性框架,以缩短开发周期、降低成本。FDA还将优先审评在美国生产的生物制品申请。Makary表示:“美国目前只有76款FDA批准的生物类似药,这个数量应当达到目前的两到三倍。”
符合CBE要求的补充申请不再另发批准函
在上市后变更专题中,FDA介绍了OGD处理CBE类补充申请的新流程,涉及CBE-0和CBE-30(变更即刻生效或变更30天后生效)两类。该流程旨在更好地追踪这些补充申请,并在系统中记录处理情况。
Pollock提醒,申请持有人今后可能不会再收到单独的批准函。具体流程包括:
- OGD将在30天内发出确认函,并提供后续咨询联系人的姓名及联系方式;
- 如果补充申请不适合按CBE类别提交,OGD将通过正式函件通知申办者,改为事先批准补充申请(Prior Approval Supplement,PAS);
- 如果补充申请符合CBE-0或CBE-30要求,申请人将只收到确认函,OGD不会再就批准状态另行发函。因此,申请人应将该确认函作为批准操作的记录留档。
对于不同补充申请合并申报(grouped supplements),FDA提醒,仍须针对每一项申请分别提交变更,各申请的支持性资料应保持一致。提交生产场地变更信息时,企业应核实相关场地处于可接受的合规状态。如果供应链中的某一场地存在合规问题,企业应待问题解决后,再回复涉及该问题的完全回应函。
此外,FDA正准备根据ICH相关指南的修订,更新放大生产和上市后变更(Scale-Up and Postapproval Changes,SUPAC)文件。
保障药品可及性的药品质量体系
FDA药品质量办公室(OPQ)主任Michael Kopcha强调,质量应贯穿产品、工艺、设施和供应链在内的整个生产与检验体系。他指出,没有任何单一工具能够确保质量,必须依靠一套相互补充的体系才能实现。
他谈到了下一阶段药品质量(体系)的三大转变,并指出,为持续保障药品可及性,药品质量(体系)必须具备以下特征:
Kopcha提出,建立质量体系需要“了解自身工艺,将数据视为资产,在变更变得紧迫之前做好规划,让管理层看见质量风险,并以可靠性而非仅以成本开展竞争”。
FDA合规办公室主任Jill Furman介绍,2026年的大多数检查被判定为无需整改(NAI)或自愿整改(VAI);但17%的检查结果被判定为强制整改(OAI),较过去几年有所上升。
2020年,仿制药发生192起召回事件,涉及325个产品;生物类似药发生4起召回事件,涉及4个产品。仿制药召回的前三项原因是:
生物类似药召回的首要原因是缺乏无菌保证。Furman还介绍了两项警告信案例:一项涉及数据完整性和无菌方面的缺陷,另一项涉及数据完整性缺陷,包括蓄意行为和欺骗。
Furman还提醒企业关注2026年3月5日发布的修订版国家药品编码(NDC)最终规则。该规则将NDC统一为6-4-2格式,并允许使用非线性条码,覆盖所有需要NDC的药品,涉及药房、诊所、生产企业、卫生信息技术供应商、批发分销商、保险机构和政府部门等主体,须于2033年3月7日前达到合规要求。
识林-栾木
识林®版权所有,未经许可不得转载
|