首页
>
资讯
>
国内药政每周导读:联合疫苗分段生产,放射性药品管理条例,E14-S7B 问答征求意见,医疗器械无菌 GMP
出自识林
国内药政每周导读:联合疫苗分段生产,放射性药品管理条例,E14-S7B 问答征求意见,医疗器械无菌 GMP
2026-09-28
【非临床与临床研究】
9.22,【CDE】关于发布《药物临床试验计算机化系统和电子数据指导原则》的通告
ICH E6(R3) 和中国药物临床试验质量管理规范(GCP) 中均新增了计算机化系统和电子数据章节。为了保证临床试验数据质量、进一步明确临床试验计算机化系统的使用规范,CDE发布该文件,对试验中所产生的电子数据提出相应的技术要求。文件适用于临床电子数据的生成或采集、保存、传输、分析、处理、报告及管理的计算机化系统,包括但不限于采集试验数据的电子系统、进行随机分组与药物分配的系统、临床试验电子文档管理系统等。
9.22,【CDE】关于公开征求《慢性乙型肝炎肝纤维化治疗药物临床试验技术指导原则(征求意见稿)》意见的通知
征求截至10月22日。该指导原则旨在规范慢性乙型肝炎(CHB)肝纤维化治疗药物的临床研发。肝纤维化是慢性肝病进展至肝硬化的关键环节,尽管抗病毒治疗可控制病因,但对显著纤维化及肝硬化患者的纤维化改善仍存在未满足临床需求,目前尚无公认特异、有效的CHB抗纤维化化学药物或生物制剂 ,国内外尚缺乏相关技术标准。指导原则重点阐述该类药物临床试验设计的总体考虑及不同研发阶段的关注要点,适用于化学药品和治疗用生物制品 的抗纤维化临床研发,并作为推荐性技术建议。
在疗效评价方面,文件推荐以临床结局(如肝硬化失代偿、肝细胞癌、死亡等)作为主要疗效指标,但考虑到病程较长,可接受以肝组织病理学改善(如Ishak纤维化评分下降≥1期)作为主要替代终点,治疗观察期至少12个月。同时,鼓励探索瞬时弹性成像(TE)、磁共振弹性成像(MRE)等无创影像学及血液学指标作为辅助评价手段。在临床试验设计上,确证性试验 应采用随机 、双盲 、安慰剂 对照的优效性 设计,并以标准抗病毒治疗(如核苷酸类似物)作为背景治疗。文件还涵盖了临床药理学 研究、探索性试验设计、安全性评价及合并用药管理等具体要求,强调需关注药物相互作用、肝功能损害影响及长期用药的安全性。
9.24,【CDE】关于公开征求 ICH《E14/S7B:问答:致 QT/QTc 间期延长及潜在致心律失常作用的临床和非临床评价问答》指导原则问答文件实施建议和中文翻译稿意见的通知
中文版征求意见截至10月24日。
实施建议是待发布之日起6个月后实施。
本次重点修订E14 问答5.1、6.1和6.3,并更新S7B 适用范围、综合风险评价及体内QT研究等内容。
临床评价方面,文件明确浓度-QTc分析可作为药物QT风险分类的主要依据之一。相关数据可来自早期临床研究,但应覆盖高临床暴露情景,并保证心电图采集和分析质量;如以该分析作为主要依据,在最高临床相关暴露下估计QTc效应的双侧90%置信区间 上限应低于10 ms,通常无需在后续研发阶段扩大心电图安全性评价。
对无法开展传统TQT研究的情形,文件支持结合临床心电图与非临床数据开展综合QT/QTc风险评价。对通常不太可能直接作用于hERG通道的单抗和大分子靶向蛋白,原则上无需开展TQT研究,除非已有临床或非临床风险信号。
非临床方面,文件明确S7B 原则可适用于各类治疗模态;对可能与hERG通道结合的小分子,通常仍应开展体外hERG和体内QT评价,并鼓励在一般毒理研究中整合体内QTc评价,以支持综合风险评价和3R原则。
【药学研究】
9.20,【NMPA】关于发布仿制药参比制剂目录(第一百零九批)的通告(2026年第32号)
截至日前,参比制剂 目录,NMPA已公布109批,CDE已征求110批。
识林会员可查询“中国参比制剂库” 。
9.23,【药典会】关于粉体压缩性指导原则标准草案的公示
征求意见截至12月22日。该文件旨在为药用辅料和制剂质量评价、片剂研发生产中的粉体压缩性测量提供技术指导。文件将单轴压缩过程分为粒子重排、压缩、解压缩和推片四个阶段,说明粒子塑性变形、碎裂及弹性恢复对片剂 强度和裂片等缺陷 的影响。
文件介绍液压机、研究型压片机、片剂压缩仿真器、压实模拟器及生产型压片机的特点,并阐述冲模、冲头位移-时间曲线和位移-压力图的分析作用。重点提出以抗张强度、固体分数(或空隙率)和压缩压强为核心,分别构建压缩性、成型性和成片性曲线,可采用Heckel、Ryshkewitch-Duckworth等模型描述;同时应关注润滑剂、储存条件、压缩速度、冲模直径等对压片性能的影响。
9.23,【药典会】关于磷脂相变温度测量指导原则标准草案的公示
征求意见截至12月22日。该文件拟规范磷脂相变温度的测量,为磷脂类药用辅料 、脂质体 等脂质制剂的质量研究与评价提供方法学参考。磷脂相变温度是脂质双分子层由有序凝胶态转变为液晶态的特征温度,与磷脂分子结构、脂肪酸链长度和不饱和度、胆固醇等组分及含水状态密切相关,并可能影响脂质体膜流动性、包封稳定性 和药物释放等关键制剂性质。
文件明确采用温度调制式差示扫描量热法 (TMDSC)作为核心检测技术,规定了仪器校准、供试品保存与制备、测量参数设置等具体要求;明确了数据分析方法,包括热流曲线解读、相变温度确定、多相变峰记录以及基线失真时的处理原则。此外,文件还要求测量报告附仪器型号、坩埚类型、供试品质量、环境气体及加热速率等条件参数。
【注册和变更】
9.22,【中检院】关于公开征求临床急需境外已上市罕见病药品检验策略优化工作程序(征求意见稿)意见的通知
征求意见截至10月21日。
为进一步落实《关于进一步优化临床急需境外已上市药品审评审批有关事项的公告》 要求,规范临床急需境外已上市罕见病药品 的注册检验和进口检验,中检院起草了该文件。主要内容如下:
1. 适用范围与认定标准
《工作程序》适用于说明书适应症 或功能主治中包含或落入国家卫生健康委员会《罕见病目录》所收录罕见病范围的药品,或由药品审评中心组织专家评估论证并书面认定符合要求的药品。注册检验针对“批产量极低”提出认定标准;进口检验针对“使用效期短”或“批产量极低”提出认定标准。
2. 基本原则
注册检验和首次进口检验必须全项检验。后续进口时,如质量标准发生检验方法、检验项目等变更,变更后首次进口时需对变更后的方法、新增项目等进行检验。《工作程序》强调,申请人应尽早与检验机构沟通交流,在正式提交注册检验资料/进口备案资料前至少1个自然月,向检验机构提出书面申请,共同研究确定检验项目和/或检验用样品数量。符合认定要求的,申请检验时可按照共同研究确定的最少样品数量抽样。满足条件的进口检验,还可根据产品特性仅检验质量关键项目,不进行全项检验。
3. 工作流程
两个《工作程序》均包含申请人提交申请、检验机构受理与认定、通知与执行三个环节。检验机构需在5个工作日内完成认定并告知申请人。认定通过的,检验机构与申请人约定采用邮件或会议等沟通交流形式,共同研究确定检验项目和/或检验用样品数量,在20个工作日内达成一致并以书面确认函的方式告知申请人。因研究确定的样品数量为最少数量,无复验样品,申请人需出具书面承诺书,承诺放弃使用留样解决检验报告异议的权利。
4. 其他
对于全球同步申报的罕见病药品(境外未上市),符合认定条件的,以及境内申请人 申报符合条件的罕见病药品的,可参照《工作程序》执行。
【生产质量】
9.24,【CDE】关于公开征求《联合疫苗分段生产药学研究技术要求(征求意见稿)》意见的通知
征求意见截至10月24日。文件包括前言、一般原则、药学技术要求、参考文献四个章节,重点聚焦联合疫苗 分段生产 模式下特有的产品特征与新增风险点,厘清各关键环节研究思路,明确相应药学技术要求。
前言明确分段生产本质为生产组织模式,需对分段生产引入环节及潜在风险等予以重点关注。
一般原则部分明确上市许可持有人 主体责任,要求建立覆盖全部生产场地的统一质量管理体系 。
药学技术要求是本文件的核心内容。充分考虑联合疫苗抗原组合形式多样,各组分之间相互关联、相互影响,局部工艺或质量波动能够逐级传导影响产品整体质量的固有特征,突出研究与验证工作的整体性原则,分别从风险评估、分段节点划分、相关生产企业遴选与审核、生产工艺、质量研究、稳定性、变更研究七个维度系统提出技术导向。强调以风险评估驱动全流程研究设计,对相关生产企业持续管理、分段节点科学设置、各企业工艺协同验证、多场地质量体系与方法转移、中间产物储运及累积稳定性、变更的传导性与累积风险评价等予以重点阐述。
9.24,【NMPA】公开征求《医疗器械生产质量管理规范无菌医疗器械检查指导原则(征求意见稿)》等意见
意见反馈截止10月8日。该文件用于指导无菌 医疗器械 注册现场核查、生产许可及其变更、延续核查和各类上市后监督检查,并明确了不同检查情形下不符合项目的处置原则:注册及许可检查中,不能当场整改的不符合项将导致申请不予批准;监督检查中,关键项目不符合或一般项目可能直接影响产品质量的,应停产整改。
《医疗器械生产质量管理规范无菌医疗器械检查指导原则(征求意见稿)》(附件1)以检查表形式细化机构与人员、厂房 设施 、设备 、文件管理、设计开发、采购、生产管理、质量控制 、不合格品 控制、不良事件监测与分析改进等要求,突出无菌产品的污染控制和全过程质量保证。重点包括:质量管理部门应独立行使职能并对产品质量事项具有最终决策权;生产、质量负责人 不得互兼;洁净区 人员应接受卫生、微生物学及洁净作业培训,直接接触物料和产品人员每年至少体检一次;企业应对洁净服、人员净化、裸手消毒及洁净区临时进入人员实施具体管理。
在厂房设施方面,文件要求根据产品特性、工艺流程及洁净级别 合理设计布局,维持适宜的温 湿度 、通风和防虫防鼠 条件,并确保维护维修不影响产品质量。
此外,同步公开征求《医疗器械生产质量管理规范植入性医疗器械检查指导原则(征求意见稿)》意见(附件2)。
【监管政策】
9.21,【NMPA】公开征求《放射性药品管理条例(征求意见稿)》意见
征求截至10月20日。该文件拟替代现行《放射性药品管理办法》 。文件支持以临床价值为导向的放射性药品 创新,对符合条件的临床急需品种实行优先审评审批。
放射性药品上市许可持有人承担产品质量安全责任。放射性药品仅可销售给具备相应资质的单位,禁止网络销售。对有效期或所含核素半衰期不足30日的产品,符合条件的企业经质量负责人批准后可实施特殊放行 和直接发运;进口短半衰期 产品在确保安全、质量可控并符合相关要求的前提下,可边进口检验边使用。医疗机构配制放射性制剂,应向所在地省级药品监管部门申请配制许可,且限于满足本单位临床需要、市场无同品种供应等情形,原则上不得调剂;特殊情况下,经省级卫生健康主管部门评估并公示后,可在符合条件的医疗机构间调剂。
文件还对辐射安全、药物警戒 、追溯与信息共享、职业化检查员队伍建设等提出要求。
【新药批准和报产】
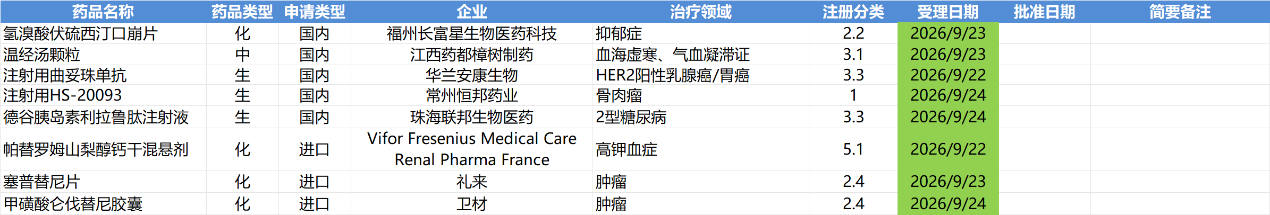
9.21-9.27,无新药批准,CDE受理8个新药上市申请
注:仅列出新药(包括改良型新药 )的上市申请和批准上市信息。在“以临床价值为导向”的背景下,申请上市以及获批的品种,其适应症 、临床研究策略、注册路径,都值得业界关注和分析。
识林® 版权所有,未经许可不得转载
适用岗位:
临床研究岗位(“临床”):负责执行和监督“Thorough QT/QTc Study”和后续临床试验,确保评估药物对QT/QTc间期的影响。 药品安全岗位(“PS”):监测临床试验中的不良事件,评估与QT/QTc间期延长相关的心律失常风险。 法规事务岗位(“注册”):解读E14指南,确保临床评估和监管申报符合国际标准。 医学事务岗位(“医学”):在药物开发过程中提供医学支持,包括对QT/QTc间期延长和致心律失常潜力的评估。 工作建议:
“临床”:在设计和执行临床试验时,特别关注QT/QTc间期的评估,选择合适的受试者,并在试验方案中明确不良事件的处理和停药标准。 “PS”:在药物安全监测中,特别注意QT/QTc间期延长的信号,及时收集和分析相关的不良事件数据。 “注册”:根据E14指南,为新药开发和注册申报提供指导,确保符合ICH成员国的监管要求。 “医学”:在药物开发过程中,提供关于QT/QTc间期延长和致心律失常潜力的专业医学意见,支持临床试验的设计和结果解释。 适用范围:
要点总结:
以上仅为部分要点,请阅读原文,深入理解监管要求。
好的,作为药企的法规事务专员,以下是对ICH E6(R3)《药物临床试验质量管理规范》的概要解读。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
必读岗位:注册、临床运营、QA、数据管理、医学、IT/数据科学 注册 :需评估新指南对全球申报策略的影响,特别是对RWD和去中心化试验数据的接受标准。临床运营 :需更新监查计划,从以现场监查为主转向结合中心化监查的风险相称模式,并培训团队掌握远程监查和去中心化试验的管理技能。QA :需修订内部审计程序,重点评估风险识别、质量源于设计实施以及RWD适用性评估流程的有效性。数据管理 :需建立针对RWD和电子健康记录(EHR)等非传统数据源的数据治理和质量控制流程。医学 :需在试验设计阶段更早介入,参与关键质量因素的识别,并确保安全性信息的整合与评估流程适应新的数据来源。IT/数据科学 :需确保计算机化系统(包括用于去中心化试验的数字化健康技术)的验证和安全性满足新指南要求,并支持中心化监查的数据分析工作。以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】)和主要项目( )的合规性,以应对未来更严格的飞行检查和体系考核。
【实施建议】
QA(质量保证) :必读。需主导对照检查项目清单,修订内部质量管理体系文件,确保文件与法规要求一致,并组织内部审核。生产管理 :必读。需依据检查项目,特别是涉及洁净环境控制、工艺用水、灭菌过程等条款,优化生产操作规程,确保现场操作合规。注册法规 :必读。需关注检查指导原则的最终发布版本,评估其对企业注册证维护及变更管理的影响。管理者代表 :必读。需组织跨部门学习,确保企业高层理解新检查标准,并推动资源投入以完成整改。以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
注册 :必读。依据目录核对在研仿制药品种的参比制剂,确保申报资料中参比制剂来源与目录一致。研发 :必读。根据目录选择正确的参比制剂开展药学研究及生物等效性试验。QA :必读。监督研发及注册流程中参比制剂使用的合规性,确保文件记录与目录信息匹配。市场/BD :建议阅读。关注目录新增品种及持证商变更信息,评估仿制药立项机会与竞争格局。以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
注册 :必读。需熟悉I类沟通交流流程,提前准备境外数据包及风险控制计划。 临床 :必读。优先设计国际多中心试验,确保数据符合跨种族评估要求。 CMC :必读。罕见病药品需优化样品策略,配合缩短检验时限。 QA :关注境外核查风险导向要求,协助制定检查应对方案。 以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
必读岗位: 注册 :需对照新规调整临床试验申请材料,确保方案设计符合QbD要求。 临床运营 :修订监查计划,强化数据溯源与风险监控,培训研究者合规执行方案。 QA :更新SOP,建立数据治理审计机制,重点核查电子系统验证与盲法管理。 数据管理 :优化电子数据采集系统,确保元数据与稽查轨迹完整,制定数据更正流程。 医学 :参与安全性信息评估,协助修订研究者手册与知情同意文件。 以上仅为部分要点,请阅读原文,深入理解监管要求。
适用岗位及工作建议:
RA(注册) :必读。需熟悉放射性药品的注册流程、审批要求,以及与国防科技工业主管部门的协调机制。QA(质量管理) :必读。应掌握放射性药品的生产、经营质量管理规范,确保符合国家药品标准。研发 :必读。需了解放射性新药的研制要求,包括工艺路线、质量标准等。市场 :必读。应关注放射性药品的进出口规定,以及国内市场的经营许可要求。适用范围:
文件要点总结:
监督管理职责明确 :国务院药品监督管理部门负责全国放射性药品监督管理工作,国防科技工业主管部门和环境保护主管部门分别负责相关管理工作。放射性新药研制与审批 :强调放射性新药研制内容的全面性,包括工艺路线、质量标准等,并规定了临床研究和审批流程。生产与经营许可 :明确了放射性药品生产、经营企业的许可条件和审批程序,强调了安全和防护规定。质量控制与检验 :规定了放射性药品生产、经营企业必须建立质量检验机构,实行全过程质量控制。包装、运输与使用规定 :对放射性药品的包装、运输和使用提出了具体要求,包括包装的防护装置和运输的安全规定。以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
QA(质量保证) :必读。需将本指导原则纳入辅料检验标准操作规程,确保磷脂相变温度检测方法合规。QC(质量控制) :必读。需掌握TMDSC操作、供试品制备及数据分析方法,执行三次重复测量并记录偏差。研发(制剂) :必读。在脂质微粒制剂处方筛选中,应依据本方法评估磷脂相变温度对制剂稳定性和释放度的影响。注册(法规) :必读。关注公示期反馈及正式发布进度,评估对已上市或申报品种辅料标准的影响。以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
研发(制剂) :必读。建议在处方筛选阶段,利用压缩性曲线和成型性曲线评估辅料与主药的压缩匹配性,优化润滑剂用量。生产(工艺) :必读。建议根据压缩速度敏感度评估结果,设定压片机转速范围;关注冲模设计对片剂结构完整性的影响。质量(QC/QA) :必读。建议在片剂质量标准中增加抗张强度、固体分数等关键参数,并规范储存条件对机械强度测量的影响。注册 :必读。建议在申报资料中引用本指导原则,说明粉体压缩性评价方法及数据,支持工艺验证与质量标准制定。以上仅为部分要点,请阅读原文,深入理解监管要求。
必读岗位及工作建议:
QA:负责确保质量管理体系的实施和监督,建议定期审查和更新质量管理体系文件。 生产:确保生产过程符合质量管理体系要求,建议参与设备和工艺管理的持续改进。 研发:在产品设计和开发阶段考虑质量管理体系要求,建议与QA紧密合作以确保合规性。 适用范围:
文件要点总结:
质量管理体系概述 :明确了质量管理体系的发展、基本概念及其相互关系,强调了高层管理者在质量方针、目标和计划制定中的关键作用。产品质量实现要素 :涵盖了机构与人员、厂房设施、设备、物料与产品、工艺管理等关键要素,特别指出了人员培训和设备生命周期管理的重要性。质量保证要素 :包括变更管理、偏差管理、产品质量回顾、投诉和召回管理,强调了CAPA系统在持续改进中的作用。质量风险管理 :介绍了质量风险管理的职责、模式图、流程和步骤,以及在企业和管理机构中的应用。质量管理系统文件 :规定了文件体系结构、生命周期和种类,强调了文件管理在确保质量管理体系有效运行中的重要性。以上仅为部分要点,请阅读原文,深入理解监管要求。