首页
>
资讯
>
业界敦促 FDA 在容器密闭系统检测方面采取更灵活的措施
出自识林
业界敦促 FDA 在容器密闭系统检测方面采取更灵活的措施
2026-10-26
今年8月,FDA发布新版《人用药品和生物制品的容器密闭系统》指南草案 ,拟取代1999年5月发布的同名指南。主要制药企业和行业组织总体支持这份现代化文件,但集中提出四类修改意见:为成熟包装材料降低测试要求、与ICH Q3E 及M4Q (R1) 对齐、放开初级包装使用消费后回收塑料的限制、厘清组合产品和批准后变更方面的预期。
要求为成熟材料给予更多灵活性
美国普享药协会(Association for Accessible Medicines, AAM)和艾伯维均指出,FDA 针对包装领域已成熟应用的材料与技术,应当采取更为灵活的方法。
AAM表示:“指南草案非常强调对包装组件开展全面表征,以及对材料进行完整的化学表征。尽管此类表征对于创新系统而言具备科学合理性,但对于长期沿用的包装系统、药典收载的材料、具备长期安全使用历史的材料,以及采用成熟容器密封系统 (CCS)平台的仿制药 产品而言,上述要求可能造成不必要的负担。”并且对于简化新药申请(ANDA ),“如果某些表征工作只是重复进行,且除了与参比制剂(RLD )的对比评估外,并未提供任何有意义的额外信息,不仅对产品质量或患者安全无实质益处,还会增加开发成本、延缓仿制药参与竞争。”建议在指南中增加相关内容,对于那些表征充分、具有“既定监管历史”且“拥有广泛商业化经验”的包装材料 ,可以减少检测要求。
艾伯维持相同观点,并指出:“在确定CCS的适用性时,FDA应明确认可对既有知识、历史数据、商业化经验以及基于风险的科学评估的运用。随着基于平台化的生产和包装方式日益普及,申办者往往会选用那些成分表征充分且具有明确安全使用历史的CCS材料和组件。”
要求与国际标准对齐
美国药品研究与制造企业协会(PhRMA)、国际药用气雾剂法规与科学联盟(IPAC-RS)和勃林格殷格翰等多个团体提出,该指南应与 ICH Q3E 和 ICH M4Q(R1) 保持更好的一致性。ICH Q3E 指南计划于2027年6月正式发布。
PhRMA 表示,监管机构应考虑 ICH Q3E 中所体现的基于风险的检测方法,并据此调整指南。例如,ICH Q3E 指南草案允许采用加速模拟研究,以模拟药品在整个货架期内可能发生的浸出物情况。而FDA指南草案在此问题上的表述不够明确;为避免混淆,建议在指南中明确加速或中间条件下的提取物与浸出物(E&L)检测应与风险程度相匹配。
勃林格殷格翰指出,该指南应与 ICH Q3E 指南中的分析评价阈值(AET)、界定阈值(QT)以及安全阈值保持一致。
PhRMA 还表示,该指南在涉及CTD 的质量综述模块方面,也应与 M4Q(R1) 保持一致。指南中的表 4(汇总了上市申请及已获批申请的补充申请 中,针对CCS所需提供的信息)与 ICH 指南的要求并不一致。
反对禁止可回收材料用作内包装
PhRMA和美国非肠道药协会(PDA)均反对草案中“不应在内包装组件的生产中使用消费后回收塑料”这一限制。
PhRMA认为,FDA应修订其关于在内包装组件中使用再生塑料的立场。PhRMA注意到FDA对在药品内包装中使用再生材料持保留意见,但提醒FDA不应一概排除在内包装中使用此类材料的可能性。作为可持续发展举措的一部分,使用消费后再生(PCR)塑料正日益受到鼓励,在有科学依据的情况下,FDA应认可PCR材料在内包装中使用。
PDA也提出了相同建议,并指出:“如果PCR符合FDA关于食品接触的法规(即《美国联邦法规》第21篇第174–186部分(21 CFR 174 –186 )中关于间接食品添加剂的规定),那么它们便适合用作固体口服制剂 的内包装,且有助于支持可持续发展目标。”
组合产品与变更管理
PhRMA和AAM均指出,FDA应在指南中进一步明确对于组合产品 CCS的期望。PhRMA指出草案“没有明确区分CCS在药物递送方面的贡献,与组合产品中其他器械组件或由最终用户提供的设备所发挥的作用”。AAM则建议,对仿制组合产品,应说明申请人如何利用与RLD的对比、产品特定指南、既往器械知识和针对性的对比性能检测,将额外研究留给可能影响安全有效使用的已识别差异。
批准后变更 方面,AAM要求FDA就仿制药 企业如何针对供应商变更开展检测给出更明确的预期。“草案指南恰当指出CCS材料、供应商或组件的变更可能影响浸出物图谱,但就供应商变更、等效材料替代和采购驱动的持续性措施方面,提供的实操指引有限。…… 多渠道采购并及时完成等效组件的验证,对于确保患者能够持续获得药品至关重要。”
此外,AAM反对对吹灌封(BFS)产品实施100%容器密封完整性测试(CCIT):FDA 2004年9月的无菌药品指南只要求对每个单元进行“能够识别缺陷单元的可靠、灵敏的检查”,并未强制100%在线检漏。
口服制剂方面,勃林格殷格翰建议将其整体排除出E&L测试,除非制剂中含有助溶剂或有机化合物、且预计从塑料包装组件中提取出比同类包装材料 在食品应用中所提取出的物质更多的量时,才需要进行此类检测。
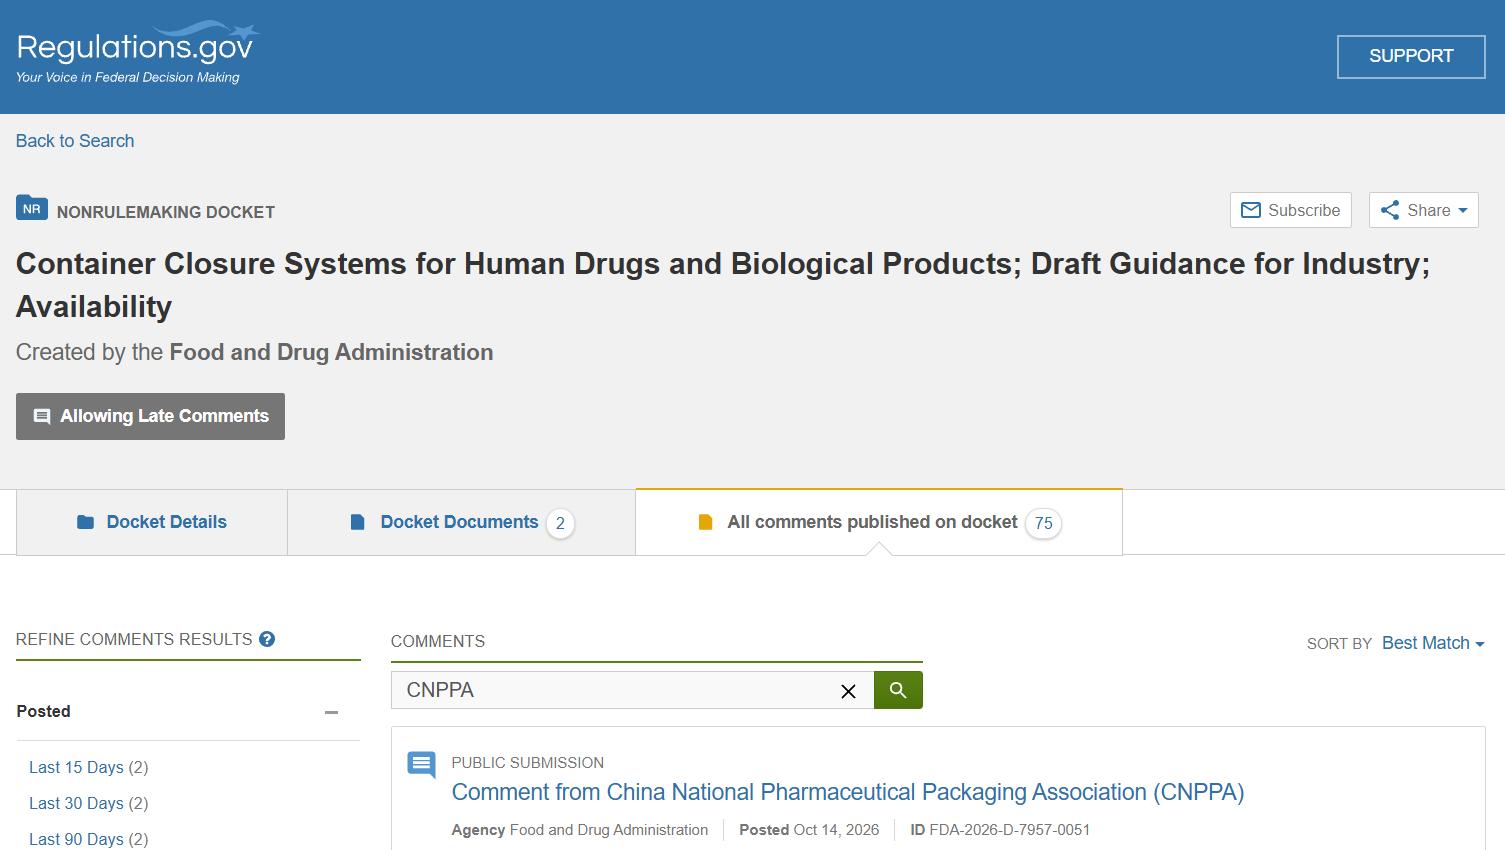
中国医药包装协会(CNPPA)也提交了两份反馈意见文件,建议包括:进一步明确如何根据产品特性及给药途径 所带来的具体风险,来确定应提交的支持性信息类型以及各项研究的深度;明确如何利用具备适当确认的平台数据、既有知识、主文件(Master File)信息以及合理的最差情形桥接(worst-case bridging)来支持新的CCS应用,同时强调引用外部数据或历史数据并不能取代针对具体产品的差距分析(gap analysis);明确CCIT在无菌产品、非无菌产品以及不同 CCS 设计中的具体应用方式;增设 “外包装研究分级原则”章节,并提供示例表格,依据不同的阻隔性能、功能以及接触关系明确研究要求;针对复杂包装系统的人因工程与功能评价提供更为具体的指导意见,包括适用范围、评价方法、数据要求以及参考指南,提升可操作性;明确生物相容性评价是否包含对可提取物和可浸出物的毒理学 风险评估;在术语表中新增或厘清 “标签(Label)” 这一术语的定义,明确长期用药、结构关注阈值(SCT)、界定阈值等定义,并建议相关术语与ICH Q3E 保持一致。
另外,根据对FDA 202个品种、283封CRL信函中缺陷的分析 ,容器密封系统 相关审评缺陷(给药装置、相容性/E&L、CCIT)数量占据全部质量缺陷数量的比例近四分之一,是直接影响药品获批的重要因素。
识林-樟
识林® 版权所有,未经许可不得转载。
适用岗位及工作建议:
QA:必读。确保所有间接食品添加剂的使用符合FDA的法规要求。 注册:必读。在产品注册过程中,需考虑间接食品添加剂的合规性。 研发:必读。在新产品开发时,评估间接食品添加剂的使用是否符合法规。 适用范围:
文件要点总结:
合规性要求: 明确指出所有间接食品添加剂必须符合FDA的规定,以确保食品安全。使用限制: 禁止使用未获批准或不符合规定标准的间接食品添加剂。监管变化: 强调了FDA对间接食品添加剂监管政策的最新变化,要求企业及时更新合规策略。合规性声明: 规定企业必须提供合规性声明,证明其产品中使用的间接食品添加剂符合FDA标准。违规后果: 强调了违反间接食品添加剂法规可能导致的法律后果,包括罚款和产品召回。以上仅为部分要点,请阅读原文,深入理解监管要求。
适用岗位:
QA:必读,需确保间接食品添加剂符合FDA的GRAS标准。 注册:必读,负责注册过程中确保产品符合GRAS认证要求。 研发:必读,研发新食品添加剂时需参考GRAS标准。 工作建议:
QA:定期审查间接食品添加剂的合规性,确保所有产品符合FDA的GRAS要求。 注册:在产品注册过程中,重点关注GRAS认证,确保所有文件和数据支持产品的GRAS状态。 研发:在开发新食品添加剂时,考虑GRAS标准,进行必要的安全评估和测试。 适用范围:
文件要点:
GRAS认证标准: 明确了间接食品添加剂必须符合“公认安全”(GRAS)的标准,强调了安全性评估的重要性。监管要求: 规定了FDA对间接食品添加剂的监管要求,包括对生产过程和质量控制的监管。合规性审查: 强调了企业在生产和使用间接食品添加剂时,必须进行合规性审查,确保产品符合FDA的规定。安全数据提交: 要求企业在申请GRAS认证时,提交充分的安全数据,以支持产品的安全性。监管更新: 指出FDA可能会根据新的科学数据或研究,更新对间接食品添加剂的监管要求。以上仅为部分要点,请阅读原文,深入理解监管要求。
【文件概要】
【适用范围】
【影响评估】
【实施建议】
研发 :必读。在产品开发早期,依据指南中的风险分类框架,制定CCS的选择和评估策略,特别是针对高风险剂型(如吸入、注射、眼用)的浸出物研究计划。注册 :必读。确保上市申请(NDA/ANDA/BLA)中CCS相关CMC信息的完整性和合规性,包括描述、适用性数据、稳定性方案及批准后变更报告策略。QA :必读。更新内部质量标准和检验规程,确保CCS的供应商管理、来料检验、过程控制及稳定性测试符合新指南要求,特别是CCIT方法的验证和实施。生产 :必读。评估生产工艺(如灭菌、冻干)对CCS完整性和功能性的潜在影响,并建立相应的控制措施和验证方案。以上仅为部分要点,请阅读原文,深入理解监管要求。
适用岗位:
QA(质量保证):负责确保文件中关于leachables和extractables的控制措施得到实施,并监督相关质量风险管理流程。 RA(注册事务):在药品注册过程中,需要参考本文件准备和提交leachables和extractables的相关研究资料。 R&D(研发):在新药研发阶段,需依据本文件评估和控制leachables,确保药品的安全性和质量。 CMC(化学、制造和控制):负责执行leachables和extractables的具体研究工作,并确保数据的准确性和完整性。 工作建议:
QA:制定和更新内部SOP,以符合指南要求,并对相关流程进行审计,确保合规性。 RA:在注册文件中包含leachables和extractables的风险评估和控制策略,与监管机构沟通以获得批准。 R&D:在药物开发早期阶段进行leachables的风险评估,并选择合适的包装和制造组件以最小化风险。 CMC:进行leachables和extractables的实验研究,提供准确的数据支持药品安全性评估。 适用范围:
要点总结:
以上仅为部分要点,请阅读原文,深入理解监管要求。
适用岗位:
QA(质量保证部门):负责确保文件中提到的质量控制措施得到执行,并监督生产过程中的合规性。 注册(药品注册部门):负责根据文件要求准备和提交药品注册文件。 生产(生产部门):负责按照文件中描述的制造流程和控制标准生产药品。 研发(研发部门):负责药品的药学开发,包括药物的配方开发和生产工艺优化。 工作建议:
QA:检查文件中提到的质量标准和分析程序是否得到遵守,并确保所有生产活动符合规定要求。 注册:根据文件指南准备注册文件,确保所有必要的信息和数据被包含在内。 生产:根据文件中的制造流程和过程控制描述,制定生产计划,并确保关键步骤和中间体得到适当控制。 研发:在文件指导下进行药物开发,包括药物的配方和生产工艺的开发,以及容器封闭系统的评估。 适用范围:
要点总结:
以上仅为部分要点,请阅读原文,深入理解监管要求。
岗位必读建议:
QA:确保口服固体制剂的生产过程符合本指南要求。 生产:遵循生产管理章节的指导,确保生产过程的合规性。 研发:在设计和选型设备时,参考本指南以确保设备符合生产需求。 临床:在产品实现和验证阶段,确保临床试验用药品的质量符合要求。 文件适用范围:
文件要点总结:
质量风险管理 :强调了质量风险管理在口服固体制剂生产中的重要性,包括原则和工具的应用。生产管理 :明确了生产过程中的关键控制项目,如批次管理和清场管理。设备要求 :规定了生产设备的设计、选型、校验、清洗、维护和使用记录。生产过程控制 :概述了工艺设计和过程单元操作的详细要求,包括配料、粉碎、混合等。物料管理 :强调了物料的接收、储存、分发、退库以及检验与放行的管理。以上仅为部分要点,请阅读原文,深入理解监管要求。