|
首页
>
资讯
>
AI 用于医疗器械监管事务:专家建议明确用途、持续管控风险
出自识林
AI 用于医疗器械监管事务:专家建议明确用途、持续管控风险
2026-11-10
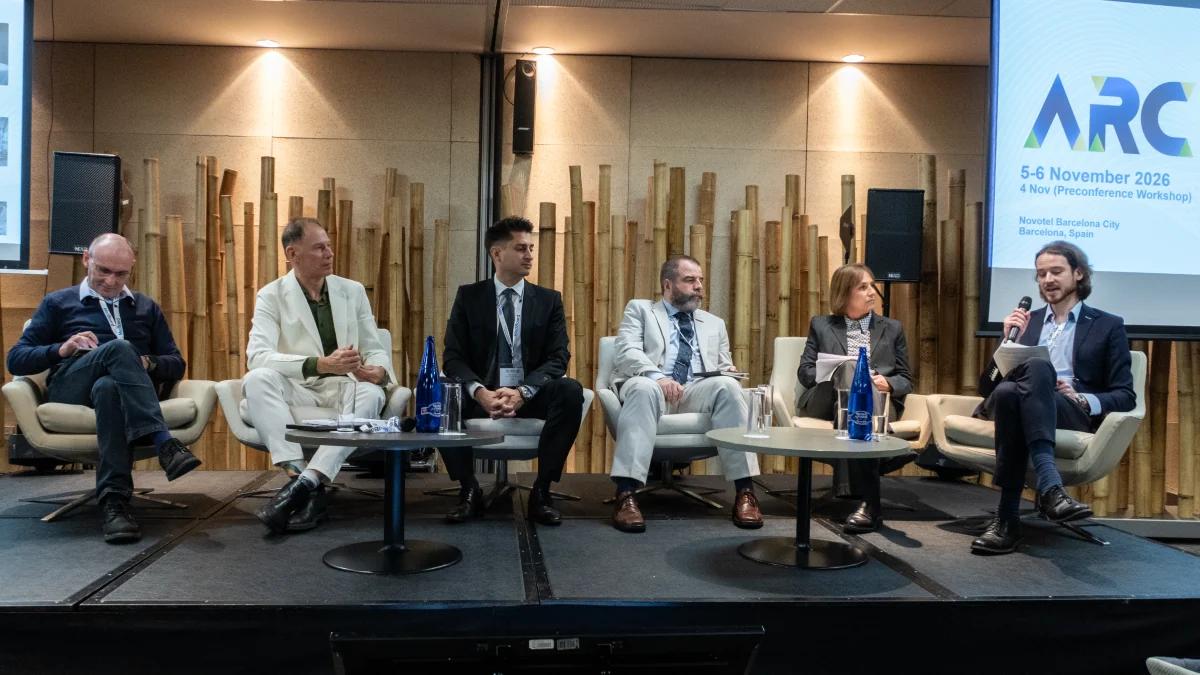
11月5-6日,美国法规事务专业协会(RAPS)在巴塞罗那举行监管领域人工智能会议,聚焦医疗技术产品全生命周期中的监管事务应用。与会专家建议,医疗器械监管事务人员使用人工智能(AI)工具时,应采取基于风险的全生命周期方法,在验证工具的同时,持续监测其运行情况并采取风险控制措施。
明确用途、责任与人工监督
MedQAIR Services公司首席执行官Leon Doorn表示,AI已被用于生成质量管理体系信息、报告、技术文档乃至使用说明书,可能引入错误。临时、零散地使用AI,往往无法留下足够记录支持验证。Doorn表示,使用者应先明确AI工具的预期用途,考虑相关风险,再对工具开展测试、设置控制措施,并持续监测其运行情况。
爱德华生命科学公司(Edwards Lifesciences)监管事务总监Simona Jerabkova建议,选择AI工具前,应回答五个问题:
- 1. AI的预期用途是什么?哪些行为不可接受?
- 2. 如果出现不可接受的行为,会产生什么后果?由谁对其错误负责?
- 3. AI的哪些方面需要验证?流程中的哪些环节需要人工监督(human oversight)?
- 4. 哪些情况会触发再验证?
- 5. AI能否提高工作质量,或显著节省时间?
她介绍,公司使用AI助手从预先确定的文档库中检索文件,编制清单、生成草稿并总结内容,再由监管事务人员检查完整性、补充遗漏并定稿。“我们并不完全依赖AI。”她表示,验证时应明确工具用途,识别风险,并划定不应使用AI的范围。AI有时会为迎合用户而产生幻觉,因此,在验证过程中对系统进行校准十分重要。
依据用途和风险确定测试方法
Doorn表示,AI工具需要开展多少测试(testing),取决于其具体用途及相关风险。如果AI仅用于汇总审计记录供人工复核、将纠正措施和投诉转交相应环节处理,或建议文献检索词,相关过程风险较低,采用无脚本测试可能已足够。如果AI用于生成使用说明书、在未经人工复核的情况下判定是否可接受,或收集关键的器械安全数据,相关过程风险较高,则可能需要采用脚本化测试,或结合脚本化与无脚本测试。
Doorn还介绍,他参与制定的IEC 63450标准预计于2027年发布,涉及具备AI功能的医疗器械的核实与测试。他表示,该标准虽不以AI工具验证为目的,但包含在无法预先确定最终答案时开展测试的方法,可供使用者了解AI工具的表现时参考。
他提醒,AI引用的标准可能并非最新版本,使用者应予以核查。此外,应按AI工具的具体功能明确预期用途,并提前规划如何应对使用者无法控制的模型变化。
持续监测、人工监督与AI素养
TÜV AI.Lab高级AI认证经理Kerstin Kaspar表示,AI存在偏倚、随时间变化的风险及数据风险,验证应适配预期用途,并覆盖全生命周期。测试可提供运行证据,但仍需有效的风险控制;验证证据和控制措施应能追溯至预期用途、风险及生命周期中的变化。
她指出,测试应考察数据是否适当、有代表性且质量充分,系统能否完成预期任务,结果是否可信,以及稳健性、安全性和端到端(end-to-end)工作流程是否符合预期。
Kaspar 认为,仅靠验证无法消除AI 工具中存在的所有风险,还需评估剩余风险是否适用于产品预期用途,控制变更和更新,并实施人工监督。监督人员必须了解监督对象、运行原理及应关注的问题。人工监督也并非万无一失;发现AI性能下降或其他影响准确性的问题时,用户仍需持续监测,并将问题上报处理。
奥地利卫生与食品安全局(AGES)临床研究部门负责人Nebojsa Serafimovic则表示,相关人员应学习如何正确使用AI,核查其输出及结果的产生方式,并根据具体任务选择适当的工具。他指出,并非所有人都需要成为AI专家,但都需要掌握使用AI的方法。TÜV SÜD监管战略负责人Sebastian Fischer也提醒,专业人员仍应独立思考,判断AI输出是否合理,并做好质量保证和质量控制,避免因过度依赖AI而逐渐丧失相关工作能力。
Axon Lawyers律师Erik Vollebregt指出,AI虽然能更快地处理大量数据,但如果不适合具体任务,也可能增加不必要的工作。他表示,尽管AI技术不断进步,法律却仍然滞后。他补充道:“监管事务人员有时缺乏AI素养,因此难以判断AI正在做什么、是否符合自己的需求,以及结果是否正确。”
生成式AI医疗器械的评价与监管讨论
2026年8月18日,FDA发布关于具备生成式AI功能的医疗器械监管方法的讨论文件,就风险评估、上市前评价和上市后监测等议题征求意见,征求截至10月19日。目前已收到超过500份相关意见。
其中,数字医学学会(DiMe)建议,结合预期使用者和预期使用环境,对此类器械开展全生命周期评价。该学会指出,使用结果还取决于使用者能否正确理解输出并据此采取行动,以及器械的防护措施是否充分,仅凭技术性能不足以确立其安全性和有效性。
强生公司指出,生成式AI的表现受到使用者、输入、工作流程、部署环境、模型版本及外部依赖等因素影响,监管评价应关注现有证据能否合理保证器械在预期使用条件下的安全性和有效性。斯坦福大学则建议,应根据具体任务,提供证据证明人工监督能够发挥有效的风险控制作用。
作者:识林-栾木
识林®版权所有,未经许可不得转载。
必读岗位及工作建议: - QA:负责确保质量管理体系的实施和监督,建议定期审查和更新质量管理体系文件。
- 生产:确保生产过程符合质量管理体系要求,建议参与设备和工艺管理的持续改进。
- 研发:在产品设计和开发阶段考虑质量管理体系要求,建议与QA紧密合作以确保合规性。
适用范围:
本文适用于涉及化学药、生物制品、疫苗和中药等药品类型的企业,包括创新药、仿制药、生物类似药和原料药等注册分类。适用于不同规模的企业,如Biotech、大型药企、跨国药企、CRO和CDMO等,由相关药品监管机构发布。 文件要点总结: - 质量管理体系概述:明确了质量管理体系的发展、基本概念及其相互关系,强调了高层管理者在质量方针、目标和计划制定中的关键作用。
- 产品质量实现要素:涵盖了机构与人员、厂房设施、设备、物料与产品、工艺管理等关键要素,特别指出了人员培训和设备生命周期管理的重要性。
- 质量保证要素:包括变更管理、偏差管理、产品质量回顾、投诉和召回管理,强调了CAPA系统在持续改进中的作用。
- 质量风险管理:介绍了质量风险管理的职责、模式图、流程和步骤,以及在企业和管理机构中的应用。
- 质量管理系统文件:规定了文件体系结构、生命周期和种类,强调了文件管理在确保质量管理体系有效运行中的重要性。
以上仅为部分要点,请阅读原文,深入理解监管要求。 |