|
首页
>
资讯
>
FDA 2026财年大幅增加对中国和印度药企的突击检查
出自识林
FDA 2026财年大幅增加对中国和印度药企的突击检查
2026-11-05
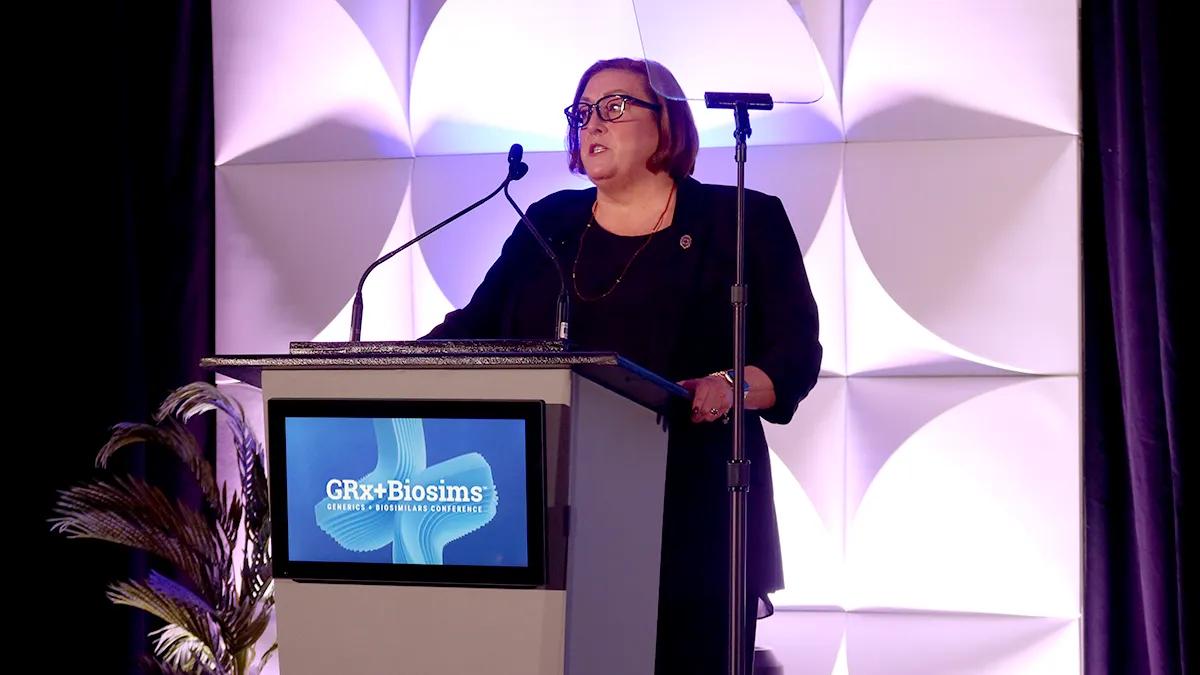
2026财年,FDA在中国和印度开展药品检查时,采用突击检查(unannounced inspections)的比例明显上升:中国从上一财年的19%升至61%,印度从47%升至87%。FDA检查与调查办公室(OII)副主任(associate commissioner)Elizabeth Miller近日在普享药协会(AAM)GRx+Biosims会议上公布了上述数据。
为什么增加突击检查
GRx+Biosims会议聚焦仿制药与生物类似药领域的监管、科学及政策议题。Miller表示,FDA今年的一项工作重点,是使境外生产设施接受与美国境内设施同等水平的监管。
“对于仿制药和生物类似药而言,这不是一个抽象的政策问题。服务美国患者的生产网络遍布全球,供应同一市场的药品应当遵循相同的监管标准。这就是FDA大幅增加境外突击检查的原因。”Miller说。
她强调:“目的不是为了突击而突击,而是了解生产设施的日常运行情况,增强对所收集证据的信心,并使境内外设施处于更加平等的检查环境。”
上述数据反映的是突击检查在当地药品检查中的占比,而非检查总次数。
这种变化回应了美国国会长期以来的批评:美国境内生产商通常接受突击检查,境外生产商则往往提前获得通知,有数周时间准备。国会在2022财年拨款法案中要求FDA在印度和中国试点突击检查,并在2023财年扩大试点。
推动本土生产,加强境外检查
2025年5月5日,特朗普签署推动美国国内药品生产的行政令。行政令援引行业估计称,新建药品产能可能需要5至10年,并称从国家安全角度看,这一周期“不可接受”。为此,行政令要求FDA和美国环境保护署(EPA)精简相关监管要求,加快美国国内药品、原料药及相关原材料产能的新建和扩建。
对境外生产设施,行政令要求FDA在90天内制定并推进基于风险的检查机制改进措施,确保对供美药品境外生产设施开展常规检查;在符合适用法律的范围内,通过提高境外设施收费为相关工作提供资金,并按国家和生产企业公开年度检查数量。白宫同时表示,行政令要求FDA加强对境外药品生产商原料药来源报告要求的执法,并考虑公开不合规设施名单。
次日,FDA宣布计划在中国和印度试点的基础上,扩大对境外食品、药品及其他医疗产品生产设施的突击检查,使境外企业接受与美国境内企业同等水平的监管。
FDA还表示,将评估相关政策和做法,以改进境外检查工作。其中包括进一步明确检查员应拒绝接受受监管企业提供的住宿和交通安排,以维护监管过程的公正性。
FDA在2025年公告中指出,即使境外企业提前收到通知,境外检查发现严重缺陷的频率仍是境内检查的两倍以上。FDA表示,突击检查有助于揭露伪造记录或隐瞒违规行为;对于试图拖延、拒绝或限制检查,或拒绝检查人员进入以开展药品或器械突击检查的企业,FDA有权采取监管行动。
仍需克服的实际执行困难
扩大检查也曾受到人员和后勤安排的影响。FDA在2025年4月裁员后一度暂停境外突击检查试点,受影响人员包括负责检查安排和差旅后勤的工作人员。
在此次会议上,Miller也谈到了开展境外检查面临的现实困难,包括为检查人员取得签证、协调(检查所需的)实验室支持,以及保障检查人员在当地的安全。
“我理解,增加此类突击检查可能带来实际困难,尤其是在关键人员和翻译可能无法立即到位的全球生产场地。但解决办法不能是重新采用提前很长时间通知的模式,因为那会削弱了解生产设施日常运行情况的价值。”Miller说。她补充道,尽管存在这些限制,检查员和支持团队仍努力扩大覆盖范围,她对已经取得的进展感到自豪。
境外场地也已占据FDA药品质量检查的重要部分。据FDA《2024财年药品质量状况报告》,当年超过62%的药品质量保障检查在境外开展,创历史新高;印度和中国分别有34%和28%的场地接受检查,美国为24%。不过,这些数字分别反映检查的地域分布和场地覆盖率,与此次公布的突击检查占比不是同一统计口径。
对于供美药企,需要关注FDA正在减少检查前的预告,并更加重视生产设施的日常运行情况。实际上,FDA加强境外检查的动向也见于临床研究领域:今年9月,FDA四大中心主任联名发文强调境外临床试验GCP合规,提出增加境外检查资源、扩大检查覆盖范围,包括检查更多1期和早期试验。从生产设施到临床试验场地,FDA正持续加强境外检查,并强调境内外应遵循同样的监管标准。
识林-栾木
识林®版权所有,未经许可不得转载
岗位必读说明: - QA(质量保证):应密切关注FDA对国外生产设施突击检查的新政策,确保公司质量管理体系符合FDA的最新要求。
- 注册(Regulatory Affairs):需了解FDA对国外设施检查的新动向,以便在注册文件和策略中反映这些变化。
- 生产(Production):应确保生产流程和记录符合FDA标准,以应对可能的突击检查。
文件适用范围:
本文适用于生产食品、必需药品及其他医疗产品的国外制造设施,特别针对那些产品销往美国的国外公司。适用范围包括化学药、生物制品等,适用于所有在美国有业务的大型药企、跨国药企以及Biotech公司。 文件要点总结:
FDA宣布扩大对国外生产设施的突击检查,以确保国外公司与国内公司受到同等的监管监督。这一变化基于FDA在印度和中国的外国突击检查试点项目,旨在结束外国公司在设施检查前获得预先通知的双重标准。FDA将评估并改进外国检查项目的政策和实践,包括拒绝接受受监管行业的旅行安排,以维护监管过程的完整性。此举将有助于揭露伪造记录或隐瞒违规行为的不良行为者,保护美国消费者和患者的安全。FDA的全球检查产生实时情报,加强执法力度,保障美国家庭的安全。这一扩展方法标志着FDA执法进入一个新时代,更加强大、智能,坚定不移地支持美国公众的健康和安全。 以上仅为部分要点,请阅读原文,深入理解监管要求。 必读岗位及工作建议: - QA(质量保证):负责确保原料药生产全过程符合质量管理规范,监控质量体系运行。
- QC(质量控制):负责原料药的质量检测,确保产品质量符合标准。
- 生产:负责按照GMP要求进行原料药的生产操作,确保生产过程合规。
- 工程:负责厂房设施和设备的维护保养,确保生产环境和设备符合要求。
适用范围:
本文适用于化学药领域的原料药生产,包括创新药和仿制药,适用于大型药企、跨国药企以及CRO和CDMO等企业类别,发布机构为国际通用标准。 文件要点总结:
原料药的生产质量管理规范强调了从质量管理到生产控制的全过程管理。首先,文件明确了质量管理的原则和机构职责,特别强调了质量保证和质量控制的重要性,并规定了自检、产品质量回顾以及质量风险管理的具体要求。在人员方面,规定了资质、培训和卫生要求,确保员工符合岗位需求。厂房与设施章节详细规定了设计建造、公用设施和特殊隔离要求,以保证生产环境的适宜性。设备章节则涉及设计建造、维护保养、校准和计算机化系统的要求,确保设备运行的可靠性。文件还特别提到了无菌原料药的生产特点,包括生产工艺、厂房设施设备设计、生产过程管理以及环境控制等,这些都是确保原料药质量的关键环节。 以上仅为部分要点,请阅读原文,深入理解监管要求。 |