首页
>
资讯
>
FDA 修订药物递送器械性能指南草案,明确关键特征识别与设计验证建议
出自识林
FDA 修订药物递送器械性能指南草案,明确关键特征识别与设计验证建议
2026-10-31
10月29日,FDA发布 修订版《用于递送药物和生物制品的医疗器械的关键药物递送性能特征》指南草案 ,旨在提高申报资料中药物递送性能信息的一致性。
此次修订承接2024年6月发布的草案,将“关键药物递送输出”(essential drug delivery outputs,EDDO)改称“关键药物递送器械性能特征”(essential drug delivery device performance characteristics,EDDC),调整了设计验证测试和控制策略 的相关章节,以澄清药物递送性能的测试与控制建议,并与质量管理体系 法规(QMSR)保持一致。
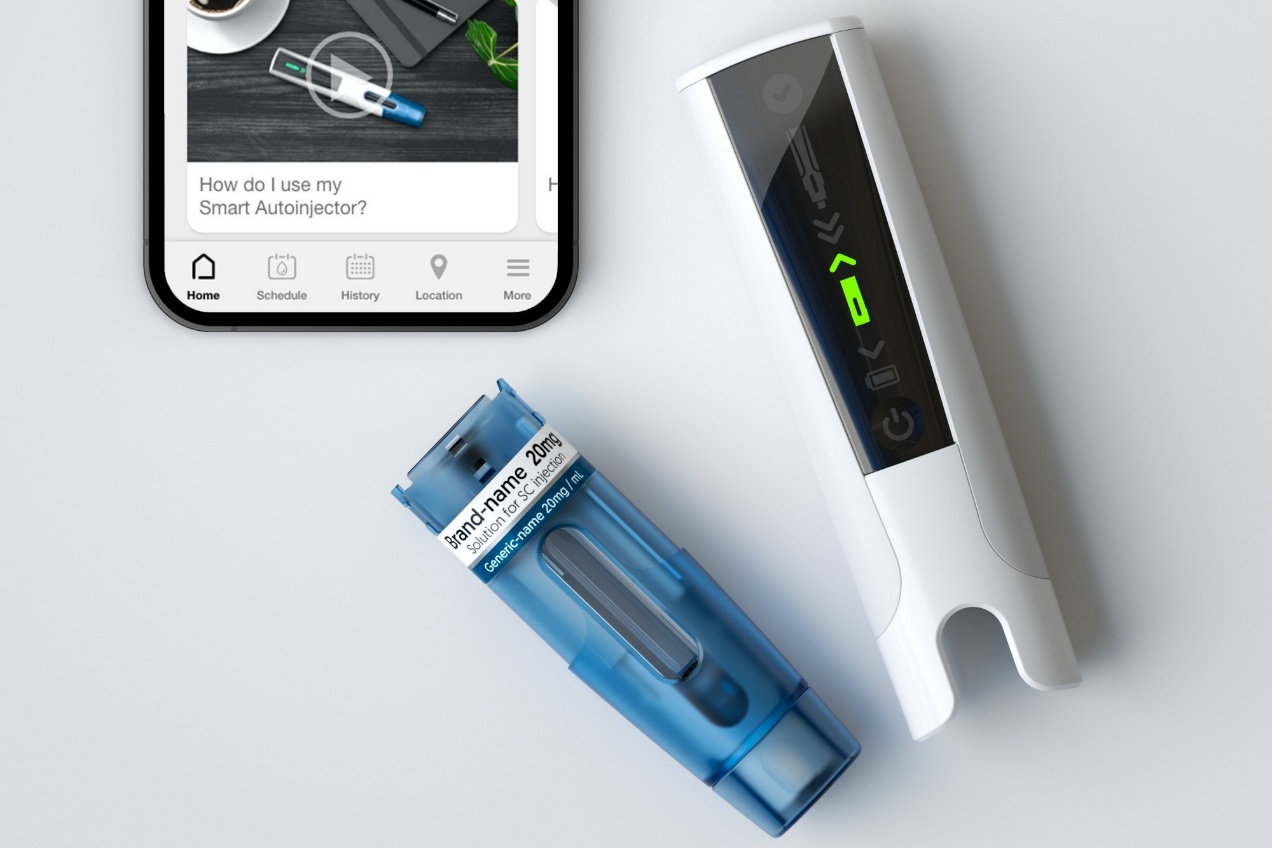
指南涵盖EDDC识别、技术规范的验证 与确认 、预处理,以及可能影响EDDC的上市后变更 等内容,适用于注射器、注射装置、输注产品、鼻喷雾剂 、吸入器、雾化器和阴道给药系统。
EDDC的界定
指南适用于递送药物(包括生物制品 )的独立器械及组合产品 中的器械组成部分,重点就研究性申请、上市申请及上市后变更申请中提交的药物递送性能信息和数据提出建议。药械相容性、生物相容性、无菌 及人因工程等不在本指南讨论范围内。
EDDC的识别、控制和维护流程可从以下方面促进产品开发:
帮助确定在研究性申请或上市申请中应提交哪些数据,以证明药物递送性能;
确保在产品生命周期 内发生变更时,对相关器械设计属性和制造工艺步骤进行评价;
为比较器械的药物递送性能提供依据,以支持不同产品之间的数据桥接或数据利用。
FDA将EDDC界定为器械药物递送的关键性能特征,应围绕这些特征建立并向FDA提交性能信息和数据,以确保将预期剂量递送至预期部位。这些特征应反映器械在系统层面的递送功能,并由器械的功能设计决定,而非使用者的操作。若零部件层面因素的影响已反映在系统层面的EDDC中,则不再将其单独列为EDDC。
例如,对于配有针头、以硅油作为润滑剂 的 预灌封注射器(PFS) ,活塞滑动力(glide force,即维持活塞滑动所需的推力)属于EDDC;硅油用量和针头内径则属于零部件层面的因素,其影响已反映在活塞滑动力中,因此不属于EDDC。
注射深度是否属于EDDC,则取决于具体器械设计:对于上述预灌封注射器,注射深度取决于使用者的操作技术,不属于EDDC;对于自动注射器,注射深度取决于器械设计而非使用者,因此属于EDDC。
预处理与设计验证
EDDC的验证活动应考虑产品在生产、运输、储存、准备及使用过程中可能遇到的条件,包括温度、压力、湿度、振动、冲击和放置方向。申办者应识别适用于具体产品的预处理条件,通过测试评价产品承受相关应力后能否保持药物递送功能。
对于可重复使用器械,预处理还应模拟最不利情况下的重复使用和再处理循环次数,并包括拟定标签中规定的清洁及灭菌或消毒方法。
FDA建议,在完成适当预处理后,再开展EDDC技术规范的设计和开发验证测试,以证明EDDC在拟定标签所述的各种条件和使用环境下均符合技术规范。若省略预处理,应在相应试验方案中说明理由。
对于急救用产品,通常应在测试前按适当顺序实施预处理。对于其他产品,若未能按预期递送药物会给患者带来严重风险,且器械对环境波动敏感,申办者 也应考虑采用顺序预处理。
技术规范的依据、设计确认 与控制策略
FDA强调,EDDC技术规范应具有临床意义,并适合满足使用者需求。制定技术规范及其接受标准时,可采用以下信息论证其合理性:
文献:例如,支持针头长度设定的注射部位和患者人群信息;
模拟台架试验(Simulated bench testing):评价接受标准是否处于目标患者人群中预期使用者在生理上能够达到的范围内。
设计确认在最终成品上进行,以确认产品满足使用者需求和预期用途,通常在设计验证已证实产品及其EDDC符合技术规范后开展。确认方法的选择可能取决于申请类型、开发阶段、产品及EDDC。对于某些申请类型,可采用以下方法进行确认:
文献:例如,与预期产品在目标患者人群中的预期临床使用相关的已发表信息。
若临床研究包含器械性能确认 ,试验方案应纳入与EDDC相关的终点。例如,对于通过新药申请申报的输注泵,可利用适当设计的临床研究中的有效性、PK/PD及安全性数据(如不良事件 、堵塞发生率和输注部位反应),对产品进行确认,尤其是对流速这一EDDC进行确认。
控制策略用于确保生产的各批最终成品均符合EDDC技术规范,可采用来料控制、过程参数控制、中间过程控制 及批放行检验等上游或下游措施,也可结合使用。修改已获批产品的设计或制造工艺时,申请人应评价是否产生新的EDDC,分析变更对既有EDDC技术规范的影响,并酌情对药物递送性能的变化进行验证与确认。相关变更申报还应包括对控制策略的重新评价,以确定其在设计变更、制造变更或两者同时发生后是否仍然适用,并证明其仍然有效。
识林-栾木
识林® 版权所有,未经许可不得转载
【文件概要】
【适用范围】
【影响评估】
【实施建议】
研发/器械工程 :必读。应在设计输入阶段即识别潜在EDDCs,并制定包含预处理、采样计划及货架期测试的验证方案。注册事务(RA) :必读。需根据本文要求,梳理IND/NDA/ANDA/BLA/PMA/510(k)等不同申请类型中EDDC相关资料的提交内容和格式,并规划与FDA的沟通交流。临床开发 :必读。临床研究方案中应包含与EDDCs相关的有效性及安全性终点,并确保临床研究使用最终成品。质量保证(QA)/生产 :必读。需根据EDDC规格制定并实施相应的控制策略,包括上游和下游控制,并确保相关文件在检查时可供审阅。上市后管理 :必读。任何涉及产品设计或生产工艺的变更,均需评估其对EDDCs的影响,并按要求提交补充申请或报告。以上仅为部分要点,请阅读原文,深入理解监管要求。
必读岗位及工作建议:
QA:负责确保质量管理体系的实施和监督,建议定期审查和更新质量管理体系文件。 生产:确保生产过程符合质量管理体系要求,建议参与设备和工艺管理的持续改进。 研发:在产品设计和开发阶段考虑质量管理体系要求,建议与QA紧密合作以确保合规性。 适用范围:
文件要点总结:
质量管理体系概述 :明确了质量管理体系的发展、基本概念及其相互关系,强调了高层管理者在质量方针、目标和计划制定中的关键作用。产品质量实现要素 :涵盖了机构与人员、厂房设施、设备、物料与产品、工艺管理等关键要素,特别指出了人员培训和设备生命周期管理的重要性。质量保证要素 :包括变更管理、偏差管理、产品质量回顾、投诉和召回管理,强调了CAPA系统在持续改进中的作用。质量风险管理 :介绍了质量风险管理的职责、模式图、流程和步骤,以及在企业和管理机构中的应用。质量管理系统文件 :规定了文件体系结构、生命周期和种类,强调了文件管理在确保质量管理体系有效运行中的重要性。以上仅为部分要点,请阅读原文,深入理解监管要求。