替换
查找内容:
替换为:
全部替换
插入链接
链接网址:
链接显示标题:
请选择网址类型
点我插入链接
插入文件
文件名称:
文件显示标题:
请选择文件类型
点我插入文件
插入公式
LaTeX 公式:
预览:
插入
发现错误 发表观点

原文内容

反馈意见

提交 正在提交..... 反馈历史

复制下面的地址分享给好友

确定 正在提交.....
train

你好,

关闭
提交 重做 重新开始 关闭
跳转
  • 新建同级
  • 新建子级
  • 删除
  • 重命名
选择收藏夹
新建收藏夹
公开

取消 确定

1. 基本信息
姓名:
企业:
职位:
联系方式:
邮箱:
2. 请在此填写您的问题,我们将优先安排答疑
提交

报名成功!
课程观看链接如下:
请添加课程助理微信,获得更多信息:
确认
确定
取消 确认

识林

  • 知识
  • 视频
  • 社区
  • 政策法规
    • 国内药监
    • FDA
    • EU
    • PIC/S
    • WHO
    • ICH
    • 英国MHRA
    • 日本PMDA
    • 加拿大HC
    • 澳大利亚TGA
    • 新加坡HSA
    • 瑞士Swissmedic
    • 韩国MFDS
    • 沙特阿拉伯SFDA
    • 巴西ANVISA
    • 新西兰NZ
    • 马来西亚NPRA
  • 研发注册
    • 概览
    • 监管动态
    • 研究专题
  • 生产质量
    • 概览
    • 监管动态
    • 各国GMP
    • 中国GMP
    • 中国GMP指南(第二版)
    • GMP对比
    • 检查缺陷
    • 研究专题
  • 主题词库
  • 帮助中心
  • 关于识林
    • 识林介绍
    • 识林FAQs
    • 功能介绍
    • 团队诊断
    • 联系我们
  • 30天免登录

    忘记密码?

FDA 将“动物试验”从法规中删除,进一步推动新方法应用

首页 > 资讯 > FDA 将“动物试验”从法规中删除,进一步推动新方法应用

页面比对

出自识林

FDA 将“动物试验”从法规中删除,进一步推动新方法应用
页面比对
笔记

2026-09-23

跳转到: 导航, 搜索
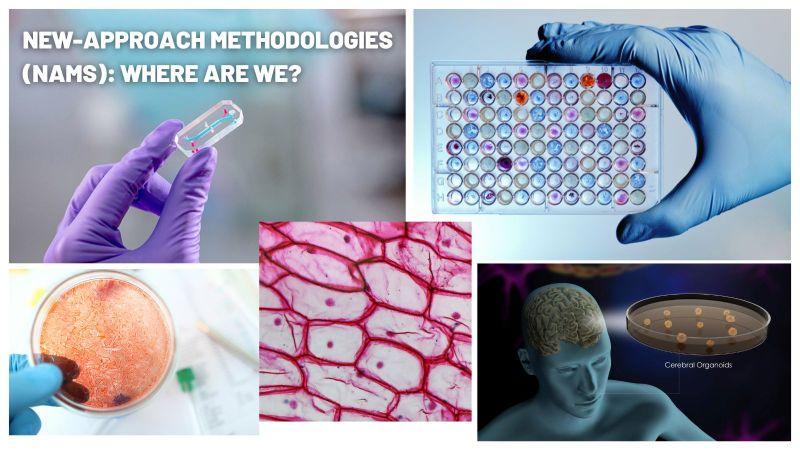
*题图仅做示意用

9月21日,FDA发布直接最终规则(direct final rule),更新药品和生物制品相关法规,以明确在适当情况下,非动物方法可用于生成支持人体试验启动及监管决策的安全性证据。该规则落实2022年《食品和药品综合改革法案》(FDORA)的相关要求,旨在消除法规中可能使申办者误认为动物试验是唯一可接受证据来源的表述。规则拟于2027年2月4日生效;FDA同时开放公众意见征集;如在2026年12月7日前收到重大反对意见,FDA将撤回该直接最终规则,并按常规程序重新推进规则制定。

此次调整的直接背景,是FDORA已将《联邦食品、药品和化妆品法》中有关“动物试验”的表述修改为“非临床试验”,并要求FDA同步调整法规术语。FDA此次并非以新方法(NAM)取代所有动物研究,也不改变既有证据标准或禁止动物研究,而是使法规语言与当前科学和技术能力相衔接。FDA强调,规则不会向药物开发者施加新的成本或要求。

在具体法规文本中,FDA计划把“动物试验”(animal tests)和“动物研究”(animal studies)分别替换为“非临床试验”(nonclinical tests)和“非临床研究”(nonclinical studies)。此外,FDA还计划在相关法规中,将“临床前”(preclinical)和“体外”(in vitro)表述改为“非临床”。 规则拟明确,“非临床试验”或“非临床研究”既包括传统动物试验,也包括基于细胞的试验、器官芯片和微生理系统、计算机建模,以及生物打印等其他基于非人类或人类生物学的试验方法;其范围还涵盖体外试验、计算机模拟(in silico)和化学方法(in chemico)。动物研究仍可作为非临床评价的证据来源,但法规不再将其表述为唯一或默认的技术路径。

以新药临床试验申请(IND)相关规定为例,21 CFR 312.22原先关于申报资料应包括“动物毒理学研究或其他人体研究结果”的表述,将改为“非临床毒理学研究或其他人体研究结果”。FDA代理局长Kyle Diamantas表示,规则的目的“不是以一种僵化的方法取代另一种僵化的方法”(not to replace one rigid approach with another),而是支持严谨、现代的科学(rigorous, modern science):在动物研究仍然适当时使用动物研究,在经验证替代方法能够提供保护患者所需证据时使用相关方法。

FDA此次规则更新也与仍在立法程序中的《FDA现代化法案3.0》(H.R. 2821)形成衔接。该法案已获众议院通过、目前尚待参议院审议,拟要求FDA在法案生效后一年内发布临时最终规则,将IND相关法规中“动物试验、数据、研究、模型和研究活动”等表述统一调整为“非临床”表述;若法案最终落地,FDA仍可能据此进一步修改相关法规文本。

此外,FDA还同步上线NAM应用案例数据库,首批收录25个来自公开审评资料的具体案例,展示NAM在监管实践中的应用情境。

此次规则更新也是FDA推进NAM采用的一项制度性动作。FDA此前已提出减少非临床研究中动物使用的路线,并拟通过定量医学创新网络(QMIN)等机制,推动计算建模、模拟和NAM在药物研发与监管科学中的协同应用。美国卫生与公众服务部(HHS)正在推动以人类生物学为基础的研究方法,NIH也宣布加大相关研究基础设施和技术投入。与此同时,我国药监启动的“先锋计划”同样正在推进中,代表着我国正加入全球NAM替代动物试验的监管范式变革。

识林-栾木

识林®版权所有,未经许可不得转载。

适用岗位:

  • QA(质量保证):必读。需关注FDORA对GMPs、产品检验、不良事件报告等方面的新要求,确保企业质量体系符合最新法规。
  • 注册(注册事务):必读。需了解FDORA对药品和生物制品注册流程的影响,包括新的申报要求和加速审批路径。
  • 研发(研发部门):必读。需关注FDORA对临床试验设计、数据收集和产品开发的影响,以及对罕见疾病药物开发的支持。
  • 市场(市场准入):必读。需了解FDORA对市场准入的影响,包括新的标签要求和市场独占期规定。
  • 临床(临床研究):必读。需关注FDORA对临床试验多样性、远程临床试验和数据收集等方面的新要求。

适用范围:
本文适用于美国市场的药物和生物制品,包括创新药、仿制药、生物类似药、原料药等,涉及药品类型包括化学药和生物制品。适用于Biotech、大型药企、跨国药企等企业类别。

要点总结:
FDORA法案对FDA监管行业产生了显著的短期和长期影响,特别是在药物和生物制品领域。法案强调了对罕见疾病治疗的重视,要求FDA发布相关报告并制定指导草案,以提高对罕见疾病的理解和治疗选择。同时,FDORA还强调了临床试验多样性的重要性,要求申办方提交多样性行动计划,并由FDA发布相关指导。此外,法案还涉及了药品加速审批流程的现代化,包括对加速审批后的研究要求和条件的明确化,以及对未能满足这些要求的申办方的处罚措施。法案还提出了对药品和生物制品监管框架的现代化,包括对新兴技术和先进制造技术的重视,以及对临床试验设计的创新。最后,FDORA还强调了FDA在确保药品供应链安全和响应能力方面的责任,特别是在婴儿配方奶粉短缺事件后,对婴儿配方奶粉和医疗食品的监管提出了新的要求。

以上仅为部分要点,请阅读原文,深入理解监管要求。

取自“https://lib.shilinx.com/wiki/index.php?title=FDA_%E5%B0%86%E2%80%9C%E5%8A%A8%E7%89%A9%E8%AF%95%E9%AA%8C%E2%80%9D%E4%BB%8E%E6%B3%95%E8%A7%84%E4%B8%AD%E5%88%A0%E9%99%A4%EF%BC%8C%E8%BF%9B%E4%B8%80%E6%AD%A5%E6%8E%A8%E5%8A%A8%E6%96%B0%E6%96%B9%E6%B3%95%E5%BA%94%E7%94%A8”
上一页: FDA_启动_CDRP_最后一轮申报,提供_CMC_开发早期专项沟通
下一页: NC3Rs_联合_FDA、MHRA_等发布调查:生物制品动物替代方法仍受监管制约
相关内容
热点新闻
  • 【直播预告】2026年8月全球法...
  • 近期重点483和警告信概要 2026...
  • PICS 更新《确认与验证新版建...
  • 【全文翻译】FDA 四大中心主...
  • 当 FDA 在审评和检查时,他...

 反馈意见

Copyright ©2011-2026 shilinx.com All Rights Reserved.
识林网站版权所有 京ICP备12018650号-2 (京)网药械信息备字(2022)第00078号
请登录APP查看
打开APP