|
首页
>
资讯
>
国内药政每周导读:修订《中国禁止出口限制出口技术目录》征求意见,阻塞性睡眠呼吸暂停治疗药物临床研究,慢性心力衰竭相关中药新药临床研究征求意见
出自识林
国内药政每周导读:修订《中国禁止出口限制出口技术目录》征求意见,阻塞性睡眠呼吸暂停治疗药物临床研究,慢性心力衰竭相关中药新药临床研究征求意见
2026-10-19
【非临床与临床研究】
10.14,【CDE】国家药监局药审中心关于发布《阻塞性睡眠呼吸暂停治疗药物临床试验技术指导原则》的通告(2026年第47号)
为提高阻塞性睡眠呼吸暂停治疗药物研发的质量和效率,CDE组织制定了该文件。该文件曾于2026年6月公开征求意见,现正式发布,自发布之日起施行。
以下为文件的主要内容:
“概述”部分简要介绍了阻塞性睡眠呼吸暂停的定义、发病机制和临床诊疗现状,以及本指导原则的制定目的及适用范围。
“研发策略及试验设计的基本原则”部分,概述了创新药研发策略及试验设计的基本原则,强调以临床需求为导向,以实现可接受的获益风险比为上市科学标准,同时鼓励上市前规划药物全生命周期管理并进行证据储备。
“III 期试验的关键设计要素”部分,重点阐述了试验总体设计、入排标准、给药方案、疗效指标与评估方法、安全性指标、药物暴露要求等临床试验关键设计要素。
“临床研究中的其他关注点”部分,主要围绕概念验证试验、远程访视与可穿戴技术的应用,以及特殊人群研究等方面,就研发中可能遇到的特定问题提出了相关建议。
10.16,【CDE】关于公开征求《慢性心力衰竭相关中药新药临床研发技术指导原则(征求意见稿)》意见的通知
征求截至11月16日。为推动构建中医药理论、人用经验和临床试验相结合的中药注册审评证据体系,引导申请人按照"三结合"注册审评证据体系研发符合中医药治疗优势和特点、与慢性心力衰竭治疗相关的中药新药复方制剂,药审中心起草了该文件。2017年12月发布的《中药新药用于慢性心力衰竭临床研究技术指导原则》不再适用。
文件主要内容包括:
本指导原则旨在为慢性心力衰竭相关的中药新药临床研发提供建议和一般性方法学指导,其内容涵盖基于“三结合”注册审评证据体系的研发一般原则、研发方向、人用经验研究和临床试验过程中需要关注的问题等。
文件主要特点如下:
一是体现了“三结合”的研发和审评理念。关注中医药理论和人用经验在中药新药研发中的作用,特别提出人用经验收集中需关注的问题。鼓励在临床实践中分析总结慢性心力衰竭病机的演变规律,鼓励收集慢性心力衰竭原发疾病、分期、分型、中医证候、可能影响有效性结果的生物标志物等;鼓励融合临床表型、影像、心电、遗传、生物标志物以及新型可穿戴式心电生理监测参数等多源异构信息。引导研发者在临床实践中挖掘最佳获益人群的特征和临床获益。
二是突显中医药特色。结合中医临床实践和中药新药审评实践,特别鼓励基于中医“治未病”理论和“以患者为中心的药物研发”理念,在心衰各阶段,特别是早期阶段(阶段 A、阶段 B),针对慢性心力衰竭发生发展的基本病理生理过程,挖掘中药新药的未病先防的临床价值。
三是对于研发方向和疗效评价指标,尽可能的举例说明,不再限定主要疗效指标和疗效评价标准,鼓励临床医生和申请人基于临床实践发现、探索和确认中药特点,拓展中药新药的研发思路。
【药学研究】
10.14,【CDE】关于公开征求《化学仿制药参比制剂目录(第一百一十一批)(征求意见稿)》意见的通知
截至日前,参比制剂目录,NMPA已公布109批,CDE已征求111批。
识林会员可查询“中国参比制剂库”。
【经营准入】
10.14,【香港】药剂制品良好分销规范指引
为确保药剂制品维持高质量保证标准及其分销流程的完整性,香港药剂业及毒药管理局发布并实施该文件。
该文件分为两部分——第一部与第二部。第一部载列药剂制品的相关要求,第二部分则就原料药提出特定要求。各部分分别就药剂制品及原料药的良好分销规范提供独立指引。
良好分销规范指引所列要求以药品检查合作计划(“PIC/S”)的《Guide to Good Distribution Practice for Medicinal Products》(PE 011-1),以及《PIC/S Guidelines on the Principles of Good Distribution Practice of Active Substances for Medicinal Products for Human Use》(PI 047-1)为基础。
第一部分提供指引,以协助持牌药商进行批发分销业务,并防止次级或伪冒药剂制品流入合法供应链。遵循这些指引可确保对分销链的控制,从而维持药剂制品的质量与完整性。第二部分为人用原料药进口商及分销商提供独立的良好分销规范(GDP)指引。其补充《PIC/S GMP指南第二部分:原料药基本要求》(PE 009),亦适用于自行制造原料药的制造(分销)商。
药剂制品批发分销包括采购、持有、供应、进口或出口药剂制品等所有运作,但不包括向公众供应药剂制品。任何人士从事批发分销业务,均须根据香港法例持有相关牌照。任何与原料药相关的制造活动,包括重新包装、重新标示或分装,持牌制造商均须遵守香港药剂业及毒药管理局发布的生产质量管理规范指引。
本部分所列标准适用于药剂制品,亦适用于试验用药剂制品。
【监管政策】
10.16,【商务部、科技部】商务部 科技部公告2026年第48号 就修订《中国禁止出口限制出口技术目录》公开征求意见并对相关技术出口实施临时登记管理
征求截至11月15日。根据《中华人民共和国对外贸易法》和《中华人民共和国技术进出口管理条例》,商务部、科技部拟修订《中国禁止出口限制出口技术目录》,增列部分人工智能、生物医药、光伏技术。经批准,现向社会公开征求意见,并同步对相关技术实施出口前登记管理。
生物医药领域包括细胞和基因治疗、小核酸药、病原微生物相关5项技术;对不涉及所有权转让的对外授权模式,适用自动许可等便利措施。
自公告发布之日起,至《中国禁止出口限制出口技术目录》正式修订并实施之日止,技术出口经营者在出口公告附件所列技术前,应当在商务部业务系统统一平台技术贸易管理信息应用登记。已经开始但尚未完成的出口,在登记范围内。需开展登记的出口情形包括:1.向境外转让技术所有权,如知识产权转让;2.境内技术授权境外使用,如知识产权授权使用;3.境内技术的所有权人或者实际控制人变更为境外主体;4.商务部以通知等形式明确要求登记的其他情形。
生物医药禁止出口部分
| 序号
| 行业领域
| 编号
| 技术名称
| 控制要点
|
| 1
| 医药制造业
| 262704J
| 细胞和基因治疗原创技术
| 具有自主知识产权的细胞和基因治疗技术工艺平台。
注:①仅禁止所有权对外转让,对外授权许可、利用相关技术工艺提供外包研发和生产服务等不对外转让所有权的情形不属于管理范围。②处于不同研发、生产阶段的特定药物品种,其对外合作或商业交易(BD)过程中,用于研发、试验、生产、质控、上市及合规等所必需的相关技术工艺,不属于管理范围。③“技术工艺平台”指通过长期研发积累形成的可复用、能够支持开发多款药物的成套底层共性技术。用于单一药物品种的开发技术工艺不在此范围内。
|
| 2
|
| 262705J
| 小核酸药原创技术
| 具有自主知识产权的小干扰核糖核酸(siRNA)药物技术工艺平台。
注:①仅禁止所有权对外转让,对外授权许可、利用相关技术工艺提供外包研发和生产服务等不对外转让所有权的情形不属于管理范围。②处于不同研发、生产阶段的特定药物品种,其对外合作或商业交易(BD)过程中,用于研发、试验、生产、质控、上市及合规等所必需的相关技术工艺,不属于管理范围。③“技术工艺平台”指通过长期研发积累形成的可复用、能够支持开发多款药物的成套底层共性技术。用于单一药物品种的开发技术工艺不在此范围内。
|
| 3
| 研究和试验发展
| 267302J
| 病原微生物技术
| 病原微生物人工基因改造与定向传代增益技术,具有以下任一特征:
(1)针对已知或潜在病原微生物的功能增强技术;
(2)用于病原微生物规模化增殖、定向加速演化及稳定维持特定毒力特征的传代培养体系与工艺;
(3)模拟自然演化过程的人工受控传代诱导技术。
|
生物医药限制出口部分3
| 序号
| 行业领域
| 编号
| 技术名称
| 控制要点
|
| 4
| 医药制造业
| 262705X
| 细胞和基因治疗原创技术
| 具有自主知识产权的细胞和基因治疗全新靶点发现和验证技术。
注:①“全新靶点”指全球范围内未通过专利、学术文献、公共数据库、行业技术资料、学术会议等途径公开披露过的药物靶点。②“全新靶点发现和验证技术”指用于筛选、发现、确认全新靶点,并锁定具备成药潜力的药物作用点位的技术。
|
| 5
| 262706X
| 小核酸药原创技术
| 具有自主知识产权的小干扰核糖核酸(siRNA)全新靶点发现和验证技术。
注:①“全新靶点”指全球范围内未通过专利、学术文献、公共数据库、行业技术资料、学术会议等途径公开披露过的药物靶点。②“全新靶点发现和验证技术”指用于筛选、发现、确认全新靶点,并锁定具备成药潜力的药物作用点位的技术。
|
3 对公共卫生突发事件、人道主义救援、利用境外资源开展联合研发,以及对外授权等情形的技术出口,适用自动许可等便利措施。
【新药批准和报产】
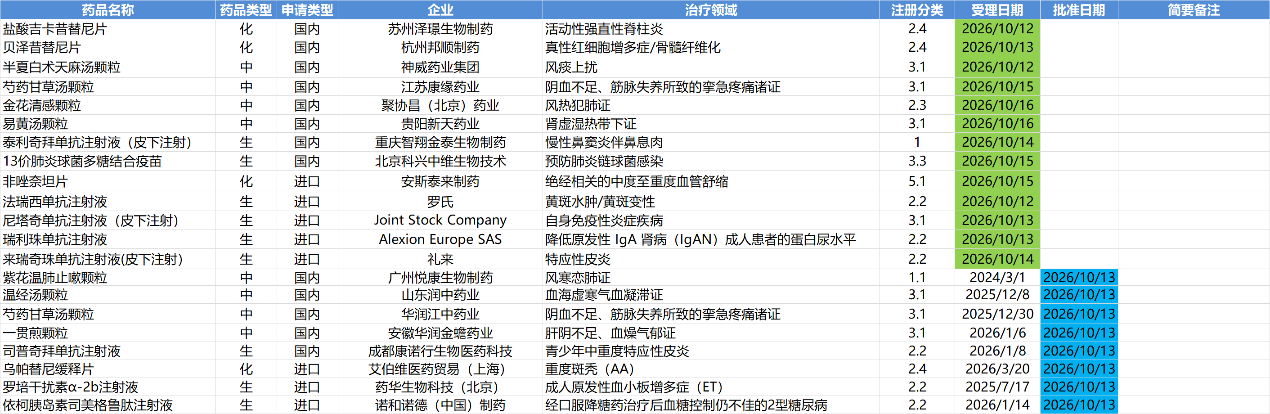
10.5-10.11,NMPA发布8个新药批准,CDE受理13个新药上市申请
注:仅列出新药(包括改良型新药)的上市申请和批准上市信息。在“以临床价值为导向”的背景下,申请上市以及获批的品种,其适应症、临床研究策略、注册路径,都值得业界关注和分析。
识林®版权所有,未经许可不得转载。
【文件概要】
该文件针对阻塞性睡眠呼吸暂停(OSA)治疗药物的临床试验设计提出技术指导,填补国内外相关指南空白。文件概述OSA的定义、发病机制及诊疗现状,明确研发策略应以临床需求为导向,以实现可接受的获益风险比为科学标准。核心内容聚焦III期试验设计,涵盖试验总体设计、入排标准、给药方案、疗效与安全性指标等关键要素,并强调药物暴露要求。文件还提出剂量探索试验、远程访视与可穿戴技术应用、特殊人群研究等具体建议,鼓励上市前规划全生命周期管理。 【适用范围】
本文适用于中国境内研发阻塞性睡眠呼吸暂停治疗药物的企业,包括化学药和生物制品的创新药研发,不涉及仿制药或生物类似药。适用企业类型涵盖Biotech、大型药企及跨国药企的临床研发团队。 【影响评估】
本文为OSA治疗药物的临床试验设计提供明确技术标准,可能增加研发企业前期试验设计的合规成本,但有助于降低后期审评风险。对聚焦代谢类或神经调节类药物的企业影响显著,需调整现有研发策略以符合新要求。 【实施建议】 - 临床(必读):需重点参考III期试验设计要素,优化入排标准及疗效评估方法,关注远程访视技术的应用。
- 注册(必读):应结合文件要求提前规划与药监机构的沟通节点,确保研发策略符合审评标准。
- 研发(必读):需在剂量探索阶段纳入特殊人群研究,并整合可穿戴技术数据以支持疗效评估。
以上仅为部分要点,请阅读原文,深入理解监管要求。 必读岗位: - QA(质量保证)
- 物流(负责药品的采购、进口、储存、供应或出口)
- 仓库管理(负责药品的存储和保管)
- 注册(负责药品的合规性注册)
工作建议: - QA:确保所有药品的经营活动符合GDP要求,包括采购、进口、储存、供应或出口等。
- 物流:在药品的采购、进口、储存、供应或出口过程中,严格遵守GDP指南,确保药品质量。
- 仓库管理:确保药品的存储条件符合制造商规定,防止污染和混淆,定期检查存储条件并记录。
- 注册:了解GDP指南的要求,确保药品的合规性注册。
适用范围:
本文适用于人用药活性成分的经营质量管理规范,涉及化学药、生物制品等药品类型,适用于创新药、仿制药、生物类似药等注册分类,由PIC/S发布,适用于Biotech、大型药企、跨国药企等企业类别。 文件要点: - 质量体系:明确要求建立和维护质量体系,包括职责、流程和风险管理原则,确保药品的合规采购、进口、持有、供应或出口。
- 人员管理:指定负责质量体系实施和维护的人员,明确职责,提供必要的培训,并记录培训效果。
- 文件管理:所有文件应清晰、准确、易于理解,包括书面程序、指令、合同、记录和数据,并应易于获取。
- 操作管理:包括订单处理、收货、存储、客户交付和信息传递等,确保药品的质量和可追溯性。
- 退货、投诉和召回:建立退货、投诉和召回的书面程序,确保药品的质量和安全。
以上仅为部分要点,请阅读原文,深入理解监管要求。 适用岗位: - QA(质量保证):负责确保质量管理体系符合GDP要求,监控质量风险管理。
- 物流:负责药品的存储、运输和分发,确保符合GDP对环境控制的要求。
- 采购:负责供应商的资格认证,确保采购的药品符合GDP要求。
- 注册:负责确保药品的合法供应和授权,符合GDP规定。
- 市场:涉及药品的市场供应和分销活动,需遵守GDP指南。
工作建议: - QA:建立和维护一个全面的质量管理体系,包括质量风险管理,确保所有关键步骤和重大变更得到合理化和验证。
- 物流:确保仓储和运输条件符合药品标签上规定的要求,特别是对于温度敏感产品。
- 采购:对供应商进行定期审查和风险评估,确保供应链的完整性。
- 注册:监控药品的授权状态,确保所有分销药品均已获得适当的市场授权。
- 市场:在分销活动中实施GDP指南,确保药品的质量和完整性。
适用范围:
本文适用于人类使用的药品和类似产品,包括化学药、生物制品、疫苗和中药等。适用于创新药、仿制药、生物类似药、原料药等注册分类。发布机构为PICS,适用于Biotech、大型药企、跨国药企、CRO和CDMO等企业类别。 文件要点: - 质量管理原则:强调批发分销商应建立质量体系,明确责任、流程和风险管理原则,并系统性地审查所有关键分销流程和重大变更。
- 人员管理:要求有足够的合格人员执行所有任务,明确个人责任,并记录在案。
- 设施和设备:必须有适当的场所、设施和设备,以确保药品的正确存储和分销,特别注意温度和环境控制。
- 操作流程:所有行动应确保药品身份不丢失,分销活动根据外包装信息进行,最小化假药进入合法供应链的风险。
- 投诉、退货、疑似假药和药品召回:所有投诉、退货、疑似假药和召回必须根据书面程序谨慎处理,并记录,供监管机构查阅。
以上仅为部分要点,请阅读原文,深入理解监管要求。 必读岗位及工作建议: - QA(质量保证):负责确保原料药生产全过程符合质量管理规范,监控质量体系运行。
- QC(质量控制):负责原料药的质量检测,确保产品质量符合标准。
- 生产:负责按照GMP要求进行原料药的生产操作,确保生产过程合规。
- 工程:负责厂房设施和设备的维护保养,确保生产环境和设备符合要求。
适用范围:
本文适用于化学药领域的原料药生产,包括创新药和仿制药,适用于大型药企、跨国药企以及CRO和CDMO等企业类别,发布机构为国际通用标准。 文件要点总结:
原料药的生产质量管理规范强调了从质量管理到生产控制的全过程管理。首先,文件明确了质量管理的原则和机构职责,特别强调了质量保证和质量控制的重要性,并规定了自检、产品质量回顾以及质量风险管理的具体要求。在人员方面,规定了资质、培训和卫生要求,确保员工符合岗位需求。厂房与设施章节详细规定了设计建造、公用设施和特殊隔离要求,以保证生产环境的适宜性。设备章节则涉及设计建造、维护保养、校准和计算机化系统的要求,确保设备运行的可靠性。文件还特别提到了无菌原料药的生产特点,包括生产工艺、厂房设施设备设计、生产过程管理以及环境控制等,这些都是确保原料药质量的关键环节。 以上仅为部分要点,请阅读原文,深入理解监管要求。 |