首页
>
资讯
>
FDA 更新药品设施评估与检查项目整合计划 ConOps 2.0,纳入远程监管评估和互认检查报告
出自识林
FDA 更新药品设施评估与检查项目整合计划 ConOps 2.0,纳入远程监管评估和互认检查报告
2026-11-04
10月29日,FDA发布《FDA 人用药品设施评估和检查项目整合:运营方针》 (Concept of Operations,ConOps)2.0,取代2017年6月版本 ,目前已生效。该文件明确药品审评与研究中心(CDER)与检查和调查办公室(OII)如何协调上市申请审评、检查及相关合规活动,覆盖批准前、批准后、监督及有因检查流程。
新版更新内容及五项目标
新版根据FDA于2024年10月开展的机构重组,更新了相关办公室名称和职责分工。同时,纳入采用远程监管评估(Remote Regulatory Assessments,RRA)开展设施和药品评估的流程。此外,对于与FDA签订互认协议(Mutual Recognition Agreement,MRA)的监管机构,新版也纳入了利用其检查信息开展设施 评估的流程。
FDA表示,修订后的运营模式将通过以下五个方面,更好地应对药品生产日益复杂的形势及新的挑战:
1. 确保FDA人用药品设施评估、检查及监管决策的一致性、效率和透明度;
2. 更新并明确职责分工,推动CDER与OII各职能部门战略协同;
3. 加强2024年10月机构重组后CDER与OII各办公室之间的协作,减少重复工作,提高FDA的运行能力和效率;
4. 提高设施及监管决策相关信息的质量,并扩大FDA内部对这些信息的获取;
5. 履行用户付费承诺,改善监管行动的时效,保护公众健康,提高药品质量、安全性和有效性。
纳入远程评估,利用境外互认机构检查信息
RRA可通过审阅企业应FDA依据《联邦食品、药品和化妆品法》(FD&C法案)第704(a)(4) 条要求提交的记录或其他信息开展,也可远程开展,例如生产操作视频远程直播、电话会议及屏幕共享等方式。FDA拟采用基于风险的方法,决定是否发起或要求开展RRA。虽然依据第704(a)(4)条授权开展的RRA因未实际进入设施而不满足FD&C法案第704(a)(1)条 规定的检查要求,但RRA仍可帮助FDA履行监管职责。
MRA使FDA与相关监管机构能够利用彼此的检查信息和结果。FDA可利用这些监管机构近期的检查报告,评估生产商是否符合美国CGMP ,并为上市申请相关的设施评估提供依据。与上述远程资料评估不同,此类检查报告可用于满足FD&C法案第510(h)条的设施检查要求。FDA已与欧盟、瑞士和英国签订相关MRA。
此前,FDA已于2025年9月定稿《替代工具:评估待审申请中确定的药品生产设施》 ,说明如何在批准前现场检查之前或替代该检查,利用远程评估、记录调取及其他监管机构的检查信息开展设施 评估。
按风险安排评估与检查,明确分类时限
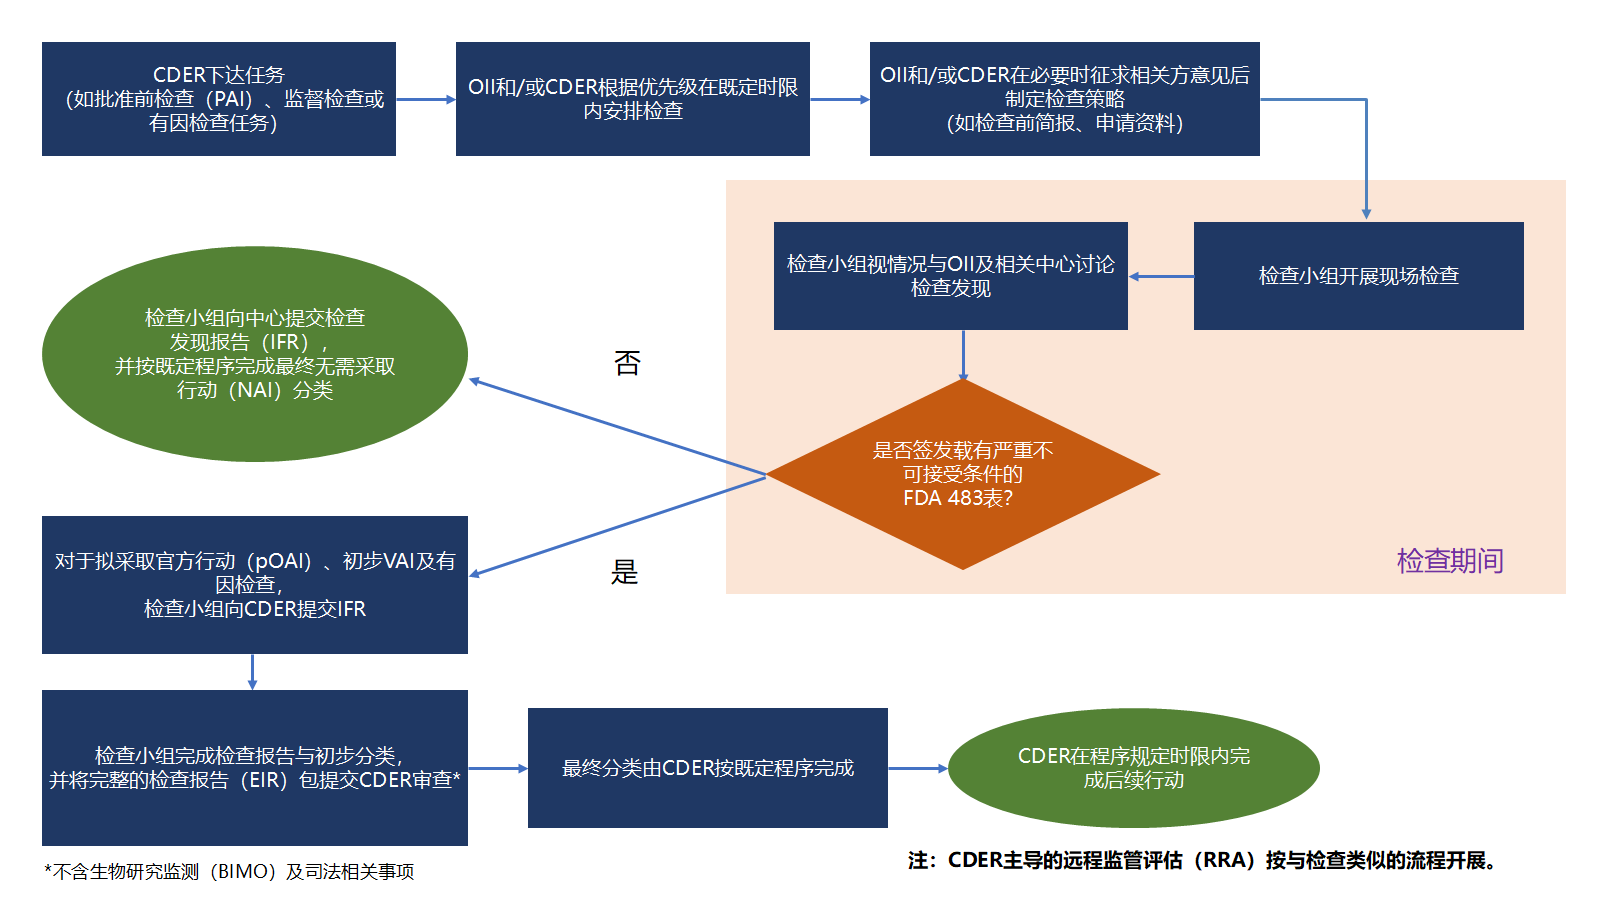
批准前评估由CDER开展,综合申请资料、设施检查历史及质量情报等,判断是否需要批准前检查。若认为无需批准前检查(PAI) ,可通过RRA处理质量审评中尚未解决的问题。批准后检查(PoAI)则针对特定药品,主要关注工艺验证生命周期 及批准后的生产变更 ,由OII主导,CDER视情况参与;支持批准后评估的RRA通常由CDER主导。
文件还明确检查分类和沟通时限。以监督检查为例,OII应在检查结束后45天内完成检查报告(EIR)及配套资料,并作出初步分类。对于初步分类为需自愿采取行动或需采取官方行动的检查,CDER生产质量办公室(OMQ)负责最终分类,并在随后45天内发出决定函;涉及多个中心或项目时,可能暂缓发函。对于可能需采取官方行动的设施,OII须尽快、最迟在检查结束后两天内通知CDER。
更新迎检安排,加强跨监管机构检查情况追踪
新冠疫情期间,FDA曾频繁采用RRA。此次将其写入ConOps,使其成为设施评估的常规工具,而非临时措施。企业应为申请评估和日常监管中的记录调取及可能的远程现场查看做好准备。能够迅速提供有序、完整资料的企业可能更有优势;无法做到的企业则可能面临后续跟进或现场检查。
与FDA签订互认协议的监管机构,其检查结果可直接影响FDA对设施的判断。拥有全球生产网络的企业不仅要关注FDA检查,也应追踪这些监管机构的检查发现、纠正措施及结案状态。
2017年版框架建立了由CDER审评员与一线检查员组成的联合团队。2.0版进一步明确各方职责,着力减少重复工作,可能有助于减少重复的信息请求,并支持FDA达成《处方药用户付费法案》 (PDUFA)、《仿制药用户付费修正案》 (GDUFA)及《生物类似药用户付费修正案》 (BsUFA)下的审评时限目标。不过,FDA尚未公布新的绩效数据,新版框架对实际审评时长的影响仍有待观察。
对于企业来说,质量和监管事务团队应针对批准前、批准后、监督及有因检查,核查内部迎检安排,并更新应对RRA的SOP 。同时,应统一追踪FDA及互认协议下相关监管机构的检查情况,并确保合同生产企业达到同等迎检准备要求。
作者:识林-栾木
识林® 版权所有,未经许可不得转载。