替换
查找内容:
替换为:
全部替换
插入链接
链接网址:
链接显示标题:
请选择网址类型
点我插入链接
插入文件
文件名称:
文件显示标题:
请选择文件类型
点我插入文件
插入公式
LaTeX 公式:
预览:
插入
发现错误 发表观点

原文内容

反馈意见

提交 正在提交..... 反馈历史

复制下面的地址分享给好友

确定 正在提交.....
train

你好,

关闭
提交 重做 重新开始 关闭
跳转
  • 新建同级
  • 新建子级
  • 删除
  • 重命名
选择收藏夹
新建收藏夹
公开

取消 确定

1. 基本信息
姓名:
企业:
职位:
联系方式:
邮箱:
2. 请在此填写您的问题,我们将优先安排答疑
提交

报名成功!
课程观看链接如下:
请添加课程助理微信,获得更多信息:
确认
确定
取消 确认

识林

  • 知识
  • 视频
  • 社区
  • 政策法规
    • 国内药监
    • FDA
    • EU
    • PIC/S
    • WHO
    • ICH
    • 英国MHRA
    • 日本PMDA
    • 加拿大HC
    • 澳大利亚TGA
    • 新加坡HSA
    • 瑞士Swissmedic
    • 韩国MFDS
    • 沙特阿拉伯SFDA
    • 巴西ANVISA
    • 新西兰NZ
    • 马来西亚NPRA
    • 泰国ThaiFDA
    • 马来西亚INVIMA
  • 研发注册
    • 概览
    • 监管动态
    • 研究专题
  • 生产质量
    • 概览
    • 监管动态
    • 各国GMP
    • 中国GMP
    • 中国GMP指南(第二版)
    • GMP对比
    • 检查缺陷
    • 研究专题
  • 主题词库
  • 帮助中心
  • 关于识林
    • 识林介绍
    • 识林FAQs
    • 功能介绍
    • 团队诊断
    • 联系我们
  • 30天免登录

    忘记密码?

EMA 发布药物警戒检查员工作组2025年年报

首页 > 资讯 > EMA 发布药物警戒检查员工作组2025年年报

页面比对

出自识林

EMA 发布药物警戒检查员工作组2025年年报
年度报告
页面比对
笔记

2026-10-18

跳转到: 导航, 搜索
*题图仅做示意用

近日,EMA发布《药物警戒检查员工作组2025年年度报告》。报告显示,2025年,针对持有经集中程序批准人用药品的企业,共开展59次药物警戒检查。其中,应人用药品委员会(CHMP)要求开展的7次检查共发现88项缺陷,未发现严重缺陷。

59次检查中,52次通过成员国检查计划开展,7次应CHMP要求开展,后者包括5次涉及多个成员国的联合检查。按受检场所分类,59次检查中44次涉及药物警戒质量受权人(QPPV)/药物警戒体系主文件(PSMF)所在场所,15次涉及药物警戒受托方(Subcontractor)/许可合作伙伴/关联企业场所,未涉及全球药物警戒场所。

报告指出,预计检查计划中的常规检查需求主要通过成员国检查计划满足。但在某些情况下,CHMP也可能专门要求开展检查,例如对第三国的全球药物警戒场所进行检查,或在欧盟境内另行确定需检查的场所,由场所所在成员国与监督机构开展联合检查。有因检查也纳入该计划,因为此类检查可能使相关常规检查不再需要开展。

检查依据公共卫生风险、产品性质、使用范围等因素确定优先顺序,重点核实上市许可持有人(MAH)是否具备履行药物警戒义务所需的人员、系统和设施。检查以系统检查为主,选取具体药品追溯、核实相关流程,评价体系实际运行情况及合规性。

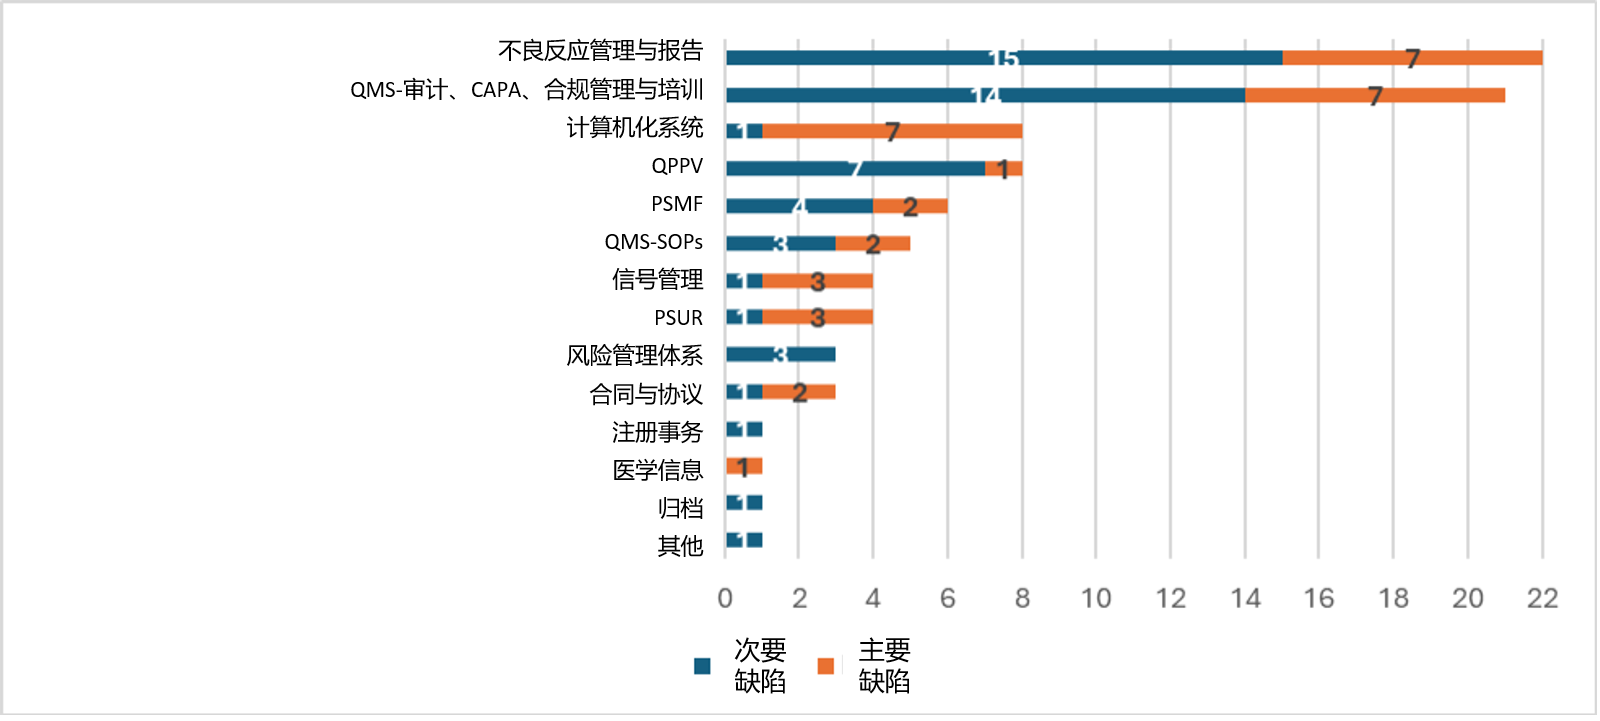
报告的缺陷统计仅限应CHMP要求开展的检查,并非全部59次检查的结果。88项缺陷中,主要缺陷35项(39.8%),次要缺陷53项(60.2%),严重缺陷0项。缺陷最集中的领域为不良反应管理与报告、质量管理体系(QMS)和计算机化系统。

不良反应管理与报告领域共发现22项缺陷,其中7项为主要缺陷,涉及质量控制、报告提交与随访、对严重性/因果关系/预期性的评估、医学审核与MedDRA编码,以及接收来自各渠道的个例安全性报告(ICSR)并在欧盟境内统一汇总。其余15项为次要缺陷,主要涉及报告提交与后续跟进,其他涉及文献筛查、质量控制、医学审核与MedDRA编码,以及ICSR接收和汇总。

*图片截取自原报告。2025年应CHMP要求开展的药物警戒检查中,各主要类别的缺陷数量及分级。

除检查相关工作外,工作组还参与了以下药物警戒质量管理规范(GVP)文件的修订,以进一步促进欧盟境内药物警戒检查的协调统一与相互认可:

  • 《GVP模块XVI附录I:具有胚胎-胎儿风险药品的风险最小化措施》;
  • 《GVP模块VI附录II:提交至EudraVigilance的个例安全性报告中个人数据的脱敏处理》;
  • 《GVP特殊药品或人群的考虑要点III:妊娠和哺乳期妇女,以及在宫内接触药物的胎儿或通过母乳接触到药物的儿童》。

识林-栾木

识林®版权所有,未经许可不得转载

适用岗位:

  • PV(药物警戒人员):必读。需根据文件更新内部操作流程,确保所有提交至EudraVigilance的个例安全报告(ICSR)符合个人数据设盲的新要求。
  • QA(质量保证人员):必读。负责审核和监督PV部门的合规性,确保符合EMA的新指南要求。
  • RA(注册人员):必读。在注册申报过程中,需留意与EudraVigilance相关的数据提交要求,确保申报材料符合最新规定。

适用范围:
本文适用于在欧盟提交个例安全报告的化学药、生物制品和疫苗等药品类型,涉及创新药、仿制药和生物类似药等注册分类,适用于Biotech、大型药企、跨国药企、CRO和CDMO等企业类别,由EMA发布。

要点总结:
EMA GVP模块VI附录II提供了关于在提交至EudraVigilance的ICSR中设盲个人数据的具体指导。该附录明确了13个必须设盲的数据元素和11个必须留空的数据元素,这些元素对于信号管理、重复检测或ICSR处理并非必需。同时,附录列出了可能包含个人数据但对药物警戒流程必需的数据元素,这些元素在可用时不得设盲或留空。此外,还提供了不包含个人数据但对药物警戒流程必需的数据元素清单,这些元素也不得设盲或留空。所有向EudraVigilance发送ICSR的实体都应遵守这些指令,且不得超出本文件描述的数据字段范围。该指令不改变当前的EudraVigilance业务规则,因此预计不会影响ICSR及相关安全信息的电子提交流程。

以上仅为部分要点,请阅读原文,深入理解监管要求。

适用岗位:

  • 药物警戒人员(PV):必读。需理解并实施指南中的风险最小化措施(RMM),监控药物的胚胎-胎儿风险,并评估RMM的有效性。
  • 注册人员(Reg):必读。需在药品注册过程中考虑胚胎-胎儿风险,并在产品信息中包含相应的RMM。
  • 市场准入(Market Access):必读。需在定价和报销谈判中考虑药品的风险最小化措施。
  • 医学事务(MA):必读。需在提供医学信息和教育时,确保包含胚胎-胎儿风险和RMM。
  • 研发(R&D):必读。在药物开发过程中,需考虑胚胎-胎儿风险,并在临床试验设计中纳入RMM。

工作建议:

  • PV:制定和执行监测计划,收集和分析胚胎-胎儿风险相关的数据,确保药物警戒系统符合指南要求。
  • Reg:在药品注册文件中包含胚胎-胎儿风险评估和RMM,与监管机构沟通以确保符合要求。
  • Market Access:在市场准入策略中考虑药品的风险状况,为风险最小化措施提供支持。
  • MA:提供准确的医学信息,教育医疗卫生专业人员和患者关于胚胎-胎儿风险和RMM。
  • R&D:在临床前和临床研究中评估胚胎-胎儿风险,并在新药开发中整合RMM。

适用范围:
本文适用于化学药和生物制品,特别针对具有胚胎-胎儿风险的药品。适用于创新药、仿制药、生物类似药和原料药。发布机构为欧盟(EMA),适用于Biotech、大型药企、跨国药企以及CRO和CDMO等企业类别。

要点总结:
本文提供了关于具有胚胎-胎儿风险药品的风险最小化措施(RMM)的指导,旨在防止胚胎/胎儿暴露于具有胚胎-胎儿毒性风险的药品,或在此类暴露可能发生时最小化风险。强调了在无合适替代治疗时,RMM不应妨碍患者的医疗需求。提出了针对女性(或有生殖潜力的个体)、可能怀孕的女性、可能携带活性物质的男性以及考虑未来生殖潜力的儿童/青少年的目标人群的RMM。详细描述了预防胚胎/胎儿暴露的预期行动,如风险咨询、避免怀孕的行动、妊娠测试、由经验丰富的医生监督治疗等。此外,还介绍了常规和额外的RMM工具,包括产品特性摘要(SmPC)和包装说明书中的信息、视觉增强、特殊警告、教育材料和妊娠预防计划(PPP)。最后,强调了评估RMM有效性的重要性,包括药物使用研究(DUS)、调查和混合方法研究。

以上仅为部分要点,请阅读原文,深入理解监管要求。

【文件概要】

该指南为欧盟EMA发布的妊娠期和哺乳期女性及其子代(宫内或母乳暴露)的药物警戒实践提供具体指导。文件整合了现有监管框架,涵盖从上市许可前数据评估到上市后安全性监测的全流程,重点解决妊娠期生理变化对药代动力学/药效学的影响、易致畸窗口期识别、母乳暴露风险评估等核心问题。指南要求申办者在风险管理计划(RMP)中明确妊娠/哺乳相关安全性信息的缺失或潜在风险,并制定针对性数据收集策略,包括前瞻性妊娠登记、标准化随访问卷、长期子代发育监测等。文件还规范了ICSR报告中妊娠暴露事件的编码规则(如使用MedDRA术语“HLT Exposures associated with pregnancy”),提出基于EudraVigilance的妊娠不良事件算法(PPV 90%),优于传统SMQ检索效率。附录提供妊娠随访问卷模板及数据元素清单,支持结构化数据采集。

【适用范围】

本文适用于欧盟范围内所有化学药、生物制品及疫苗(辅助生殖或产科适应症药物明确纳入,促生育药物除外),涉及创新药、仿制药及生物类似药。适用企业包括MAH(含申请阶段)、CRO/CDMO及监管机构。不涉及男性用药暴露评估。

【影响评估】

本文显著提升妊娠/哺乳期药物安全监测的标准化程度,企业需加强妊娠暴露数据采集系统建设,优化ICSR处理流程。对高风险产品(如抗癫痫药、抗肿瘤药),需额外投入资源开展长期子代发育研究(如神经发育评估至青春期)。EMA算法应用将减少信号检测工作量,但可能增加妊娠相关ICSR的提交量。未合规企业可能面临监管处罚或标签限制。

【实施建议】

  • PV(药物警戒):必读。需修订SOP以适配妊娠ICSR编码规则,部署EMA算法,定期审核妊娠暴露数据完整性。
  • 注册:必读。确保RMP纳入妊娠/哺乳安全性考量,申报文件同步更新附录1问卷内容。
  • 临床:必读。设计PK研究时需纳入妊娠生理变化分析,哺乳期临床试验增加母乳药物浓度监测。
  • 医学写作:必读。按EC指南修订SmPC,明确妊娠/哺乳风险分级及随访建议。

以上仅为部分要点,请阅读原文,深入理解监管要求。

必读岗位及工作建议:

  • QA:负责确保质量管理体系的实施和监督,建议定期审查和更新质量管理体系文件。
  • 生产:确保生产过程符合质量管理体系要求,建议参与设备和工艺管理的持续改进。
  • 研发:在产品设计和开发阶段考虑质量管理体系要求,建议与QA紧密合作以确保合规性。

适用范围:
本文适用于涉及化学药、生物制品、疫苗和中药等药品类型的企业,包括创新药、仿制药、生物类似药和原料药等注册分类。适用于不同规模的企业,如Biotech、大型药企、跨国药企、CRO和CDMO等,由相关药品监管机构发布。

文件要点总结:

  • 质量管理体系概述:明确了质量管理体系的发展、基本概念及其相互关系,强调了高层管理者在质量方针、目标和计划制定中的关键作用。
  • 产品质量实现要素:涵盖了机构与人员、厂房设施、设备、物料与产品、工艺管理等关键要素,特别指出了人员培训和设备生命周期管理的重要性。
  • 质量保证要素:包括变更管理、偏差管理、产品质量回顾、投诉和召回管理,强调了CAPA系统在持续改进中的作用。
  • 质量风险管理:介绍了质量风险管理的职责、模式图、流程和步骤,以及在企业和管理机构中的应用。
  • 质量管理系统文件:规定了文件体系结构、生命周期和种类,强调了文件管理在确保质量管理体系有效运行中的重要性。

以上仅为部分要点,请阅读原文,深入理解监管要求。

取自“https://lib.shilinx.com/wiki/index.php?title=EMA_%E5%8F%91%E5%B8%83%E8%8D%AF%E7%89%A9%E8%AD%A6%E6%88%92%E6%A3%80%E6%9F%A5%E5%91%98%E5%B7%A5%E4%BD%9C%E7%BB%842025%E5%B9%B4%E5%B9%B4%E6%8A%A5”
下一页: 267份警告信分析:FDA_为何认为企业对483表的回复不充分
相关内容
相关新闻
  • 【全文翻译】FDA 2019 财年...
  • FDA 药品质量状态报告全文翻...
  • 【全文翻译】FDA 2020 财年...
  • 【全文翻译】FDA 2021 财年...
  • 【全文翻译】FDA 2023 财年...
热点新闻
  • 当 FDA 在审评和检查时,他...
  • 【周末杂谈】AI 应用的一些启...
  • 国内药政每周导读:医药工业“...
  • 国际药政每周概要:FDA 删除...
  • 国内药政每周导读:联合疫苗分...

 反馈意见

Copyright ©2011-2026 shilinx.com All Rights Reserved.
识林网站版权所有 京ICP备12018650号-2 (京)网药械信息备字(2022)第00078号
请登录APP查看
打开APP